Mostrando postagens com marcador Neurologia. Mostrar todas as postagens

quinta-feira, abril 02, 2020

Manifestações Neurológicas da doença pelo novo coronavírus - COVID-19

Viroses são doenças provocadas por vírus e pela reação imunológica à sua presença. 
Vírus são partícular lipoprotéicas (compostas de lipídios e proteínas) com um núcleo contendo material genético, DNA ou RNA.
O novo coronavírus, SARS-COV-2, é um vírus RNA.
Quando do início da pandemia, acreditava-se que as manifestações clínicas da doença estariam restritas ao sistema respiratório. No entanto, vários estudos estão trazendo informações sobre manifestações neurológicas durante a doença, na forma de confusão mental aguda ou subaguda (evoluindo em dias), sangramento cerebral, doenças inflamatórias e meningoencefalite. 

Esta série de postagens visa colocar uma luz sobre os aspectos neurológicos do COVID-19

terça-feira, abril 08, 2014

Insônia e risco de derrame - mais evidências

Notícia tirada do site Medscape Neurology (link) e traduzida livremente para o Blog Neuroinformação. 

Insônia ligada a aumento do risco de AVC (derrame)


Mais evidências de que insônia aumenta o risco de AVC vêm de resultados de um grande estudo populacional publicado na importante revista Stroke, neste mês de abril (link).

Pesquisadores revisaram os registros médicso da população de Taiwan e compararam os índices de AVC durante 4 anos em 21438 pacientes com diagnóstico de insônia e 64314 pessoas sem insônia, sem diferenças entre sexo e idade entre os dois grupos.

Os resultados mostraram que no geral, pessoas insones tiveram 85% mais chance de ter um derrame. Esse risco diminuiu para 54% após o ajuste estatístico de alguns fatores. O efeito parecia maior em pessoas jovens, com pessoas insones entre 18 e 34 anosd e idade tendo um risco 8 vezes maior de um derrame que pessoas da mesma variação etária sem insônia. 

O autor do estudo afirma que a insônia não deve ser encarada como algo benigno, e sem maiores riscos à saúde. Pessoas, especialmente jovens, com insônia crônica devem procurar auxílio médico para checar seus riscos de AVC, e realizar tratamento quando apropriado. Também, o autor demonstra a importância de checar na história clínica dos pacientes que adentram os consultórios a história de insônia, especialmente em indivíduos mais jovens (geralmente considerados menos propensos à insônia). 

Este estudo segue a linha de vários outros estudos que demonstram a importância de hábitos saudáveis de sono. 

Durante o estudo de 4 anos, 583 participantes com insônia e 962 sem insônia foram admitidos com derrame em Taiwan. Insônia relacionou-se a qualquer tipo de derrame, isquêmico (falta de sangue em determinada área do cérebro) ou hemorrágico (extravasamento de sangue para dentro do cérebro). 

Mais, a associação entre insônia e AVC diminui com a idade, sendo mais frequente essa associação em pessoas mais jovens, geralmente com menos fatores de risco como pressão alta e diabetes. (N.T.:O que temos observado, no entanto, é um aumento da incidência de derrame em pessoas abaixo dos 40 anos de idade, especialmente por maus hábitos de vida, como fumo, uso em excesso de álcool, sedentarismo, má alimentação e obesidade).

Aqueles pacientes com insônia por mais de 6 meses tiveram os maiores riscos de derrame. Claro que outros fatores associaram-se ao aumento no risco de derrame, como idade avançada, diabetes, pressão alta, fibrilação atrial (leia sobre o que é fibrilação atrial aqui), e baixo nível sócio-econômico. 

O porquê da associação entre insônia e derrame não é completamente entendido, mas evidências demonstram que a insônia pode alterar a saúde cardiovascular através de inflamação dos vasos, prejuízo da tolerância à glicose (risco de diabetes), e aumento da pressão arterial. Falta de atividade física, uso de álcool, dieta desregrada, fumo, e estresse podem piorar esta relação. 

Ou seja, temos de diagnosticar e tratar a insônia, especialmente em indivíduos jovens. 

sexta-feira, setembro 13, 2013

Siringomielia

Mais um nome complicado. Mas esta doença refere-se a uma causa rara de dor e incapacidade.

A palavra siringomielia provem do grego syrinx (em forma de tubo) + myel (medula) + o sufixo ia (usado para denotar doenças) (referência).

A doença foi descrita pela primeira vez em 1545. No entanto, seus mecanismos somente começaram a ser elucidados em 1965. Ainda há controvérsias com relação aos motivos que levam ao aparecimento da siringomielia. 

Siringomielia é uma cavidade em forma de tubo, preenchida por líquido (líquor) dentro da medula espinhal. Normalmente a medula possui uma cavidade normal, o canal central da medula (veja abaixo). Quando este canal central está alargado, damos o nome de hidromielia. Quando há a presença de uma cavidade, conectada ou não com o canal central, mas separada deste, chamamos de siringomielia.

http://apbrwww5.apsu.edu/thompsonj/Anatomy%20&%20Physiology/2010/2010%20Exam%20Reviews/Exam%204%20Review/spinal_cord_cs_diagram.jpg
Na figura acima você vê um corte da medula espinhal, de frente (abaixo) para trás (acima). O canal central é o orifício arredondado no meio da figura, e é algo normal em todos as pessoas.

https://encrypted-tbn1.gstatic.com/images?q=tbn:ANd9GcTm9KKTaekCQCgN9UiH9DSrb6k3HTfy4CGnz1CefgY5NIK_OUwjQg
http://neurosurgery.ufl.edu/files/2012/04/hyrdomyelia.jpg
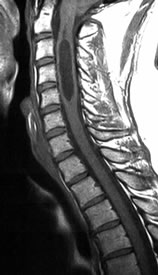
A figura mais alta das duas acima demonstra uma hidromielia, ou alargamento do canal central normal, em uma medula real. A figura mais abaixo demonstra um caso de hidromielia em uma ressonância em sequência T1 (sequência anatômica, onde o líquido aparece escuro).

http://www.mccorreia.com/figuras/siringomielia.jpg
Já a figura acima demonstra uma cavidade siringomiélica, ou siringomielia, separada do canal central à esquerda da cavidade alargada anormalmente. 

A causa mais comum da siringomielia é a malformação de Chiari tipo 1 (veja abaixo).

http://www.arquivosdeorl.org.br/conteudo/imagesFORL/10-03-09-fig02-ing.jpg

Acima uma malformação de Chiari, ou seja, a extensão para baixo de estruturas cerebelares chamadas de amígdalas ou tonsilas cerebelares, ultrapassando o canal ósseo por onde passa a medula (o forame magno), e na parte baixa da imagem de ressonância, uma cavidade siringomiélica.

A siringomielia é uma doença que se desenvolve ao longo de meses a anos, e é mais comum em mulheres entre 25 e 40 anos de idade. Pode apresentar-se com dor, muitas vezes incapacitante, dormência das mãos e braços poupando pernas e pés (mas este sintoma pode se estender para pernas e pés à medida que a doença avança), pernas mais endurecidas (espásticas), vertigem, sensação de movimento sem haver movimento real (oscilopsia), visão dupla, rouquidão, dificuldade para engolir (disfagia), soluços, dor que piora com manobras que alterem a pressão entre a cabeça e a medula (as manobras de Valsalva, sendo a forma mais comum dessa manobra a tosse), torcicolo, quedas sem explicação e outros sintomas. Fraqueza nos braços e mãos e atrofia (perda de massa muscular) não é incomum. 

A causa mais comum, como falado acima, é a malformação de Arnold-Chiari tipo 1, e pode haver determinação genética nesta associação. Outras causa existem, como pós-meningite bacteriana, pós-traumatismo craniano, pós-hemorragia subaracnoidea, causada por tumores medulares, e outras causas.

O método de diagnóstico nos casos suspeitos é a ressonância magnética da medula cervical e do crânio, atrás de malformações de Chiari. Outros exames podem ser solicitados tanto para evidenciar a causa da doença como acusar a ocorrência de sintomas associados ou causados pela siringomielia, como neuropatias (doenças dos nervos) e radiculopatias (doenças das raízes dos nervos) de membros superiores e inferiores.

Ao que parece, alguns casos podem melhorar espontaneamente (segundo literatura especializada). Para os casos onde não há melhora, há tratamento, que deve ser discutido com um neurocirurgião especializado. 

domingo, agosto 25, 2013

Esclerose Lateral Amiotrófica ou ELA

Aviso importante: 

Este post não tem a  intenção de dar diagnósticos, sugerir diagnósticos, oferecer propostas de tratamento e muito menos sugerir prognósticos. Este post unicamente intenciona descrever a doença chamada de esclerose lateral amiotrófica (ELA), o que é a doença e quais seus sintomas. Vários sintomas da doença como atrofia e fasciculações (que serão descritos posteriormente) ocorrem em outras doenças completamente diferentes e de evolução e prognóstico completamente diferentes. Portanto, não use estas palavras para dar diagnósticos em si ou em outros. O diagnóstico desta doença deve ser feito unicamente por um neurologista especialista na doença, e em consultório. 


A esclerose lateral amiotrófica, ou ELA, também chamada de doença de Charcot devido ter sido descrita pelo pai da neurologia, Jean-Martin Charcot no século 19, é uma doença rara mas importante por conta das consequências que produz. 

Antes de continuar a ler este post, leia o sobre Neurônio Motor Inferior para poder entender este (leia aqui). A ELA afeta justamente os neurônios motores inferiores, aqueles que se localizam no corno anterior da medula espinhal, e que produzem os nervos motores que vão inervar os músculos. Mas também, a doença afeta o trato corticoespinhal. Este trato, ou grupamento de axônios (prolongamentos dos neurônios) é a via de comunicação entre os neurônios motores superiores, localizados no cérebro, mais precisamente no córtex motor, e os neurônios motores inferiores da medula. 

A causa é desconhecida, mas sabe-se que uma porcentagem pequena dos casos (cerca de 10%) apresenta história familiar (ou seja, acabam por ter base genética, com 17 genes já descritos). Várias são as hipóteses aventadas, mas até agora não há um consenso com relação à causa exata do problema. Alguns estudos sugerem que o fumo possa ser um fator de risco para a doença.

A doença baseia-se na degeneração de neurônios localizados no córtex cerebral (os primeiros neurônios, ou neurônios motores superiores), de suas vias que descem pela medula, e dos neurônios que recebem estas conexões, os neurônios motores inferiores localizados na medula espinhal. A lesão das células de suporte dos neurônios, os astrócitos, e das células que produzem a bainha de mielina que envolve os prolongamentos dos axônios, os oligodendrócitos, parece contribuir para a doença.

A prevalência (ou seja, a quantidade total de pessoas afetadas pela doença em um determinado momento) é de 4 em 100,000 pessoas no mundo, e a taxa de incidência (a quantidade de casos novos da doença) é de 1 a 2 por 100,000 pessoas no mundo. A incidência aumenta com a idade, já que a doença é mais comum entre pessoas após os 50 anos de idade. A doença é duas vezes mais comum nos homens que nas mulheres. Em certas regiões do mundo como a região do Pacífico, a incidência da doença é maior do que no restante do mundo. 

A doença geralmente começa com fadiga, sensação de fraqueza em um ou mais membros, seguindo-se atrofia (perda de massa muscular) mais evidente nas extremidades (mãos e pés), começando em um membro e evoluindo para os membros seguintes. Fasciculações (ou seja, movimentos da fibras musculares, que vibram de forma involuntária por baixo da pele) pode ocorrer no começo da doença, mas é mais comum à medida que a doença avança. Alguns pacientes, em especial mulheres mais idosas, podem apresentar uma forma de ELA que se inicia no segmento cefálico (cabeça), com dificuldade para falar, fala anasalada (fanha), dificuldade para engolir, e atrofia de língua com fasciculações na língua (forma bulbar da ELA). 

Além dos sinais de neurônios motor inferior (atrofia, fraqueza, fasciculações), há os sinais de neurônio motor superior (por lesão dos neurônios localizados no córtex cerebral e suas vias). Assim, os pacientes desenvolvem aumento dos reflexos que são pesquisados com o martelinho (reflexos profundos ou tendinosos), por vezes até mesmo com exacerbação acentuada dos mesmos, aumento do tônus muscular (dificuldade maior de mover um membro em repouso, relaxado) com espasticidade, e reflexos anormais. A sensibilidade em geral está normal, mas o paciente pode se queixar de formigamentos ocasionais.

Os movimentos dos olhos podem ser poupados. Os músculos respiratórios podem ser afetados, com dificuldade para respirar ou cansaço fácil.

O diagnóstico é clínico, através da história e exame físico, mas devem ser afastadas as possibilidades mais comuns de doença dos neurônios motores. Para isso, o seu médico irá solicitar vários exames de imagem, sangue e eletroneuromiografia. Na presença de um quadro clínico semelhante ao de ELA, há várias possibilidades diagnósticas que devem ser afastadas.

O tratamento varia, e deve ser discutido em consulta com o médico que assiste o paciente. No entanto, recursos de fisioterapia motora e respiratória direcionadas, terapia com fonoaudiólogo para os problemas de fala e deglutição, terapia ocupacional e outras formas de tratamento devem ser instituídos pelo médico que assiste o paciente em conjunto com os profissionais de cada área.  

Há várias medicações em estudo para esta doença nos EUA, cujos resultados deverão sair em breve (informação tirada do site medlink).

domingo, agosto 18, 2013

Ataxia de Friedreich

Este post versa sobre uma doença de ocorrência muito rara. Não deve ser usado para dar diagnósticos, e muito menos para automedicação. Lembro que na vigência de sintomas em si ou em pessoas próximas a você, procure sempre o médico. 

Como já falado no post anterior, ataxia é a síndrome caracterizada por déficits de equilíbrio. Muitas doenças causam ataxia, sendo que algumas delas são genéticas, transmitidas de geração a geração através de defeitos genéticos. 

A doença sobre a qual falaremos hoje é uma forma de ataxia genética, de transmissão autossômica recessiva (leia o post anterior para entender este termo, caso você não o conheça). 

A ataxia de Friedreich, em homenagem ao médico que a descreveu, Nikolaus Friedreich, médico alemão do século XIX, e que descreveu a ataxia em 1863 em cinco artigos publicados em revistas médicas importantes da época (veja quem ele foi abaixo).

http://upload.wikimedia.org/wikipedia/commons/6/6a/Nikolaus_Friedreich_1825-1882.jpg
A ataxia de Friedreich (passaremos a nos referir a ela pelas letras AF) é a forma mais comum de ataxia autossômica recessiva em pessoas caucasianas (de cor branca). Diferente de ataxias causadas por derrames ou pela esclerose múltipla, que se iniciam de forma súbita, de uma hora para outra ou em questão de horas a dias, a AF se inicia de forma lenta, ao longo dos meses a anos. A idade de início é variável, de 2 a 16 anos. 

O sintoma inicial em crianças e adolescentes costuma ser desequilíbrio ao andar, que pode ser manifestar de várias maneiras, como dificuldade de ficar em pé, correr ou ficar com os pés juntos ou um na frente do outro. Risco de queda ao se levantar da posição agachada pode ocorrer. Em crianças antes dos 3 anos de idade, pode haver algo parecido com déficit de desenvolvimento motor. A doença evolui com dificuldade progressiva de coordenação de braços e pernas em todos os pacientes. Em casos graves, acaba por haver ataxia de tronco, ou seja, dificuldade de manter-se sentado sem apoio. Podem ocorrer dificuldade de falar (disartria) com as palavras saindo em tons e alturas diferentes (fala escandida, tal como podemos figurativamente observar em pessoas bêbadas) em até 10 anos de doença, além de alteração de reflexos profundos (aqueles que se testam com o martelinho) e de sensibilidade profunda (a via sensitiva que nos permite saber onde está nosso corpo no espaço sem olhar para nossos membros - sem ela, não nos seria possível andar no escuro ou com os olhos fechados).

Perda de volume muscular em braços e pernas é visível em quase todos os pacientes, com fraqueza muscular. Alterações ortopédicas como escoliose, anormalidades do coração, com distúrbios de condução elétrica (arritmias cardíacas), lesões cardíacas e diabetes ocorrem em 50% dos pacientes.

A AF é extremamente variável em suas características clínicas, e há pacientes com quadros bem mais sutis ou leves. A doença quando começa após os 25 anos de idade parece ser mais leve, ocorrendo em 14% dos pacientes com a doença. Pode ocorrer da doença começar após os 40 anos de idade, a doença de instalação muito tardia.

O diagnóstico é clínico, sendo que a suspeita clínica é a parte mais importante. Sendo a AF rara, seu diagnóstico depende também da exclusão de outras causas de ataxia. Assim, exames serão feitos para descartar outras doenças que cursem com ataxia, como exames de imagem (tomografia ou ressonância magnética) e exames de sangue. Em geral, os exames de imagem pouco ajudam, demonstrando na maior parte das vezes diminuição (atrofia) do cerebelo.

O diagnóstico correto é feito através de um teste genético, procurando-se pela mutação do gene que produz a proteína chamada de frataxina, que está defeituosa e pouco funcional nestes pacientes. O teste deve ser solicitado por médico especialista.

O tratamento da AF é suportivo, e não há cura para a doença (ainda!). O uso de fisioterapia para aliviar alguns dos sintomas motores pode ser útil quando bem indicado. As alterações ortopédicas podem necessitar de cirurgia, a depender do ortopedista que segue o paciente. 

Recentemente, tentou-se o uso de uma medicação chamada de idebenona, um antioxidante, que parece diminuir ou estabilizar as alterações cardíacas que podem acompanhar a doença, e talvez possa auxiliar no tratamento da ataxia. No entanto, mais estudos são necessários para desvendar o papel desta medicação na AF. 

sábado, maio 25, 2013

Pequeno dicionário de termos médicos - Potencial de ação

Opa, vamos falar de algo bastante básico em medicina, e na verdade, em física e química, o potencial de ação. E este assunto pode ser útil a vários leitores interessados no funcionamento cerebral e do corpo como um todo. 

O cérebro e os nervos são estruturas elétricas, pois as membranas neuronais transmitem eletricidade e geral campos magnéticos, minúsculos diga-se de passagem. E isso ocorre por conta da interação de substâncias chamadas de íons, ou átomos eletricamente carregados, átomos que possuem elétrons a mais (ânions, íons negativos) ou a menos (cátions, íons positivos). Exemplos são o sódio, representado como Na+ (Na vem do latim, Natrium), potássio como K+ (K vem do latim Kalium), Cl- (cloro) ou Ca++ (cálcio). Os sinais + e - determinam, respectivamente, a falta ou o excesso de 1 elétron. O cálcio tem dois sinais +, indicando a falta de 2 elétrons. Para quem conhece a tabela periódica, essa informação básica é dispensável. 

Muito bem, continuemos. 

A célula neuronal, como qualquer outra célula, está envolvida em um meio extracelular, formado por substâncias como moléculas, íons, e estruturas como vasos sanguíneos e células de suporte, as células da glia. A célula neuronal é rica em potássio, e o meio rico em sódio. Mas a célula no seu interior é mais carregada de íons negativos, sendo negativa em relação ao meio extracelular, o que cria o que chamamos de gradiente elétrico, ou seja, uma diferença de potencial elétrico entre dois meios. Pela concentração de sódio maior fora da célula, e de potássio maior dentro da célula, cria-se também um gradiente de concentração, ou seja, uma diferença de concentração de substâncias entre dois meios. Isso é básico ara entendermos o que é o potencial de ação.

Na célula, há a membrana celular, um órgão formado de uma camada de lipídeos (gordura) e proteínas que envolve a célula. Observe abaixo uma célula. A membrana é o envoltório em verde claro ao redor da célula. 

http://www.biologyjunction.com/images/Image264.gif
Observe abaixo, agora, a membrana celular:

http://media-1.web.britannica.com/eb-media/74/53074-004-9F65D813.jpg
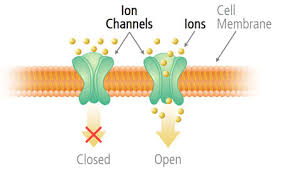
Observe que a membrana é formada de uma face interna e uma externa, e que entre elas há moléculas de várias substâncias, como colesterol, moléculas de carboidratos (sugar) e proteínas que cruzam e cortam a membrana de fora para dentro. Observe que há, quase no meio, uma proteína de cor meio arroxeada e que possui um canal em seu interior. Esse é um canal iônico, que se abre para a passagem de íons, e que se fecha após. Essa figura demonstra somente representações gráficas, e as estruturas das substâncias são bem mais complexas. Observe canais iônios representados abaixo:
https://encrypted-tbn0.gstatic.com/images?q=tbn:ANd9GcTaUw3ebBJlqDGAWtMtvzGA-klqB2W-1MWg8gJvmp4pK5RfDGiNmw
A figura acima é uma representação gráfica, somente.

Muito bem, vamos em frente.

O canal iônico existe para permitir a passagem de íons entre os meios extra e intracelular, através dos já conhecidos gradientes elétrico e de concentração. São estes canais que possibilitam o início e o término do potencial de ação celular, que nada mais é que uma corrente elétrica gerada pela troca de íons entre os meios extra e intracelular, e que no caso do sistema nervoso, espalha-se através dos neurônios permitindo toda a gama de funções que o cérebro pode desempenhar. 

Certo. A membrana celular funciona como uma barreira, permitindo a criação de gradientes, diferenças, entre os meios intra e extracelular. Entre dois potenciais de ação consecutivos (no potencial de repouso, o curto período onde não há troca de cargas), a membrana permanece a fechada à troca de íons, como em um meio separado por uma membrana cheia de fenestrações, onde as fenestrações estão fechadas. 

http://psych.hanover.edu/Krantz/neural/diffuse1.gif
Com a abertura destas fenestrações, no caso da membrana celular os canais iônicos, ocorre transmissão de onde há mais para onde há menos, e de onde é positivo (falta de íons negativos) para onde é negativo (excesso de íons negativos). 

http://psych.hanover.edu/Krantz/neural/difuse.gif
O axônio, o prolongamento do neurônio, é carregado negativamente (excesso de cargar negativas) em relação ao meio extracelular, criando um potencial, uma voltagem negativa (voltagem aqui como a diferença de carga entre os meios intra e extracelular). Como falado antes, no potencial de repouso os canais ficam fechados, e não há troca de íons. 

Mas no início de um potencial de ação, os canais de sódio se abrem, e o sódio, íon positivo e em excesso no meio extracelular corre em disparada para dentro da célula, fazendo com que o interior do axônio mude de voltagem, de diferença de cargas entre os meios, de negativo para positivo. 

http://psych.hanover.edu/Krantz/neural/volt2.gif
http://psych.hanover.edu/Krantz/neural/pull.gif

Ocorre então a despolarização do neurônio, ou seja, a criação de uma corrente elétrica pela modificação de voltagem entre o intracelular, negativo em relação ao extracelular, e o extracelular. Essa é a primeira fase do potencial de ação.

Observe abaixo:

http://psych.hanover.edu/Krantz/neural/volt4anim.gif
Com a passagem de íons positivos para dentro da célula, a carga celular que era negativa fica positiva (O que mostra o gráfico do lado vermelho). Assim, muda-se a carga elétrica da célula que fica positiva em relação ao meio, e o gradiente elétrico entre os meios intra e extracelular acaba para o sódio ao final da fase de despolarização, já que o sódio é positivo, e como o meio intracelular também é positivo e cargas iguais se repelem, não entram mais íons de sódio na célula nesse momento. 

Logo após a fase de despolarização, vem a fase de repolarização, onde vai-se novamente trazer o potencial negativo da célula de volta. Aqui, os canais de sódio se fecham, e abrem-se os de potássio, cargas positivas mais abundantes dentro que fora da célula. Assim, como agora o meio intracelular está positivo em relação ao extracelular, e há mais potássio dentro que fora da célula, o potássio começa a sair da célula para o meio na tentativa de negativar novamente a célula. 

http://psych.hanover.edu/Krantz/neural/volt5anim.gif
Isso está representado no gráfico decrescente à direita da figura. O axônio volta a ficar negativo como antes. 

Outros íons participam desta atividade, como o cloro e o cálcio. 

Na fase de repolarização, não há novas despolarizações. E após a repolarização, há um curto período chamado de período refratário, onde há inativação de canais de sódio e incapacidade absoluta ou relativa de se iniciar um outro potencial de ação. 

Após o potencial de ação, o equilíbrio entre os íons sódio e potássio entre o dentro e o fora da célula se restabelece para um outro potencial de ação, através de proteínas que, utilizando energia, jogam o sódio para fora e o potássio para dentro da célula. 

Mas o que inicia um potencial de ação? Sim, porque ele não deve vir do nada, correto? Em tese, o potencial de ação se inicia após a carga de dentro da célula atingir um limiar elétrico, um limite a partir do qual, a qualquer momento, os canais de sódio vão se abrir, e as trocas de cargas começarão a ocorrer. Isso ocorre por que o fluxo de íons para dentro e fora da célula é constante, mas mais intenso no potencial de ação. Quando o influxo de sódio é maior do que o efluxo de potássio (influxo é o fluxo para dentro da célula, e efluxo para fora), cria-se uma situação que precede um potencial de ação. Interessante, não?

Veja abaixo um gráfico do potencial de ação, que em geral dura entre 0,001 e 0,002 segundos (1 a 2 milisegundos ou ms)

http://www.hifishow.com.br/images/materia_tecnica/acustica_audicao/SNC/37.gif


http://www.sobiologia.com.br/figuras/Fisiologiaanimal/nervoso11.jpg
Acima uma figura demonstrando o potencial de ação em um neurônio, tudo de forma esquemática. O potencial de ação vai se deslocando ao longo do neurônios, e naqueles axônios cobertos de mielina, esta velocidade é maior, pois há mais concentração de canais de sódio nos locais sem mielina, os famosos nodos de Ranvier, caracterizando a famosa condução saltatória. Veja abaixo:

http://www.afh.bio.br/nervoso/img/impulso%20mielina.gif

Muito bem, espero que tenham entendido. 


segunda-feira, abril 29, 2013

Pequeno dicionário de termos médicos - Síndrome de Charles Bonnet

Em meados da década de 1760, Charles Lullin, um senhor de 89 anos com grave perda visual, começou a apesentar visões, imagens espontâneas em um campo visual que não mais enxergava nada. De acordo com seu próprio relato, escrito em cerca de 18 páginas de um caderno de anotações pelo seu neto, ele via pessoas, animais, pássaros, construções, ruas e estradas. Ele não apresentava mais nenhuma alteração neurológica e nenhum sinal de doença psiquiátrica. 

Seu neto, um naturalista e botânico suíço chamado Charles Bonnet não sabia e não conhecia o que estava ouvindo enquanto registrava todas as palavras de seu avô. No entanto, mal ele sabia que ele estava presenciando uma das mais importantes descobertas da neurociência. Que o próprio cérebro pode produzir imagens (e não somente isso, mas sons, odores e sensações as mais diversas).

Charles Lullin estava apresentando alucinações visuais, ou seja, ele estava vendo imagens que não estavam lá, e que ninguém mais via além dele próprio. 

Até há algumas décadas ter alucinações significava estar enlouquecendo. Muitas pessoas, ainda hoje, evitam comentar sobre isso com medo de serem taxas de loucos. Mas não é exatamente o caso aqui. Podemos ter alucinações mesmo sem o mínimo de insanidade mental.

O que a síndrome de Charles Bonnet demonstra é que a ausência de estímulos, de input (de entrada do estímulo na área cerebral destinada a ele) gera a produção, pelo próprio cérebro, de imagens ou outras sensações que podem relacionar-se a experiências que o paciente já teve.

Assim, pessoas que antes enxergavam, mas hoje perderam a visão, total ou parcialmente, podem apresentar visões, alucinações visuais no campo visual ou na parte do campo comprometida pela doença. Pessoas com lesões dos olhos, da retina, dos nervos ópticos ou do córtex visual podem ter alucinações que nada mais são do que malhas neuronais não inibidas por estímulos externos (neste caso, a luz) produzindo sensações relacionadas ao sentido lesado (visão).

Esta mesma síndrome reflete-se em outras condições, como na síndrome do membro fantasma, quando a ausência de um membro (ou por acidente, ou por doença, ou por amputação por cirurgia) leva à produção de sensações anormais que o paciente refere sentir no membro que não existe mais (um paciente sem o braço direito pode referir dor ou coceira na mão direita). Ou em alucinações auditivas, de sons, apitos, seu próprio nome sendo chamado, em pacientes com perda auditiva grave.

Esta condição demonstra o quão dinâmico e plástico nosso cérebro é, adaptando-se de forma impressionante às situações nas quais nos encontramos.

Mas, que imagens o paciente com síndrome de Charles Bonnet vê? Bem, sempre serão imagens que dizem respeito a experiências passadas. Um paciente nunca terá visões de algo que nunca viu ou presenciou. 

Tive um paciente com essa síndrome (que foi transitória e respondeu a medicação) que apresentava no olho esquerdo, do lado da orelha (ele havia perdido a visão parcialmente daquele lado por glaucoma) a visão de pessoas estranhas, bem vestidas, mas contorcidas, dançando no campo visual, ora mais perto, ora mais longe, ou de rostos que se aproximavam dele pelo campo lateral esquerdo, e que logo sumiam quando ele tentava olhar para elas.

Assim, o paciente pode ver formas, pessoas normais ou deformadas, partes de corpos, rostos normais ou com desproporções, paisagens, casas, ruas, e imagens complexas como uma cena completa de pessoas ou animais andando em algum lugar.

As pessoas que o paciente vê, em geral, são mudas, não falam nada, não olham para o paciente, não se reportam a ele, permanecem estáticas ou em seu mundo imaginário, e somem do nada (diferente das alucinações visuais típicas dos transtornos psicóticos, quando o paciente pode, inclusive, discutir com a alucinação).

A síndrome não tem diagnóstico em exames, e é puramente clínica. Ressonância magnética ou EEG são normais ou mostram as causas da síndrome, como tumores, placas de esclerose múltipla ou derrames nos campos de projeção dos nervos e radiações ópticos. Para o diagnóstico, no entanto, o médico deve conhecer a doença e saber que ela existe, e saber diferenciar de outras causas de alucinações visuais,  como enxaquecas (que cursam com auras visuais), crises epilépticas e suas auras, ou crises focais occipitais, e especialmente as causas psiquiátricas.

E há tratamento, geralmente com medicações que diminuem a taxa de disparo neuronal e estabilizam a conexão entre os neurônios, como alguns tipos de antidepressivos, por exemplo. 

sábado, abril 27, 2013

Polirradiculoneuropatia inflamatória crônica ou CIDP


Descrita pela primeira vez em 1890 por Eichhorst (denominada de neurite recorrente [neurite significa literalmente inflamação (ite) dos nervos (neuros)]), a CIDP chamada a atenção por ter caráter crônico, evoluindo com surtos e melhoras ao longo dos anos. Seu nome atual foi dado por James P. Dyck e colaboradores em 1984. 

Clinicamente, a doença parece com a síndrome de Guillain-Barré (SGB), mas diferente da SGB, que evolui na imensa maioria dos casos (85% ou mais) com um surto único, aqui há vários surtos, como na esclerose múltipla. 

A evolução básica é a de uma fraqueza simétrica (igual nos 4 membros) podendo haver sintomas de formigamentos (parestesias) ou mesmo perda de sensibilidade para temperatura (atermestesia), dor (analgesia), tato (hipoestesia) ou vibração (apalestesia) e senso de equilíbrio (anartrestesia) com mais frequência que na SGB. O curso pode ser progressivo ou não. Em geral, os sintomas evoluem por mais de 8 semanas. Sintomas de fadiga, dormência, e sensação de picadas nos dedos dos pés e mãos podem ocorrer. Dor pode ocorrer nos membros. 

Como na SGB, há perda dos reflexos tendinosos profundos (arreflexia - aqueles reflexos testados com o martelinho). Pode haver paralisia facial, diminuição de sensibilidade na face, alterações da deglutição (ato de engolir) ou da fala. Pode haver ainda incontinência ou retenção urinária e fecal. 

A doença pode afetar qualquer faixa etária, sendo mais comum nos indivíduos adultos de ambos os sexos. 

Como na SGB, há aumento de proteínas no líquor com células em número normal (a famosa dissociação proteíno-citológica). 

A doença pode ter variantes, ou seja, exemplos de CIDP mas com sintomas diferentes. Apesar de fraqueza progressiva, ascendente (das pernas aos braços) e simétrica com sintomas sensitivos ser a regra dos casos típicos, podemos ter casos de pacientes com perda sensitiva pura sem fraqueza; pacientes com quadro motor puro sem alterações sensitivas (muitos destes pacientes possuem uma forma de CIDP chamada de neuropatia motora multifocal com bloqueio de condução, que responde melhor à imunoglobulina humana IV); há casos de pacientes com uma síndrome chamada de neuropatia motora e sensitiva multifocal ou MADSAM ou chamada de síndrome de Lewis-Sumner (já vi um caso desses, uma única vez), onde há acometimento não de todos os nervos, mas de nervos isolados (neuropatia multifocal), tanto motores como sensitivos, e que pode estar associado à produção anormal de imunoglobulinas, a mais importante delas sendo a IgM (o que chamamos de gamopatia monoclonal de significância indeterminada).

A causa da doença não é única, mas sabe-se ser imunológica (o próprio corpo ataca as suas próprias células nervosas), havendo predisposição genética para desenvolver a doença. Infecções pelo citomegalovírus, diarreia, vacinações (é rara a doença por vacinações; portanto, não deixe de se vacinar por isso), e picadas de inseto podem predispor à doença.

A doença pode ocorrer em qualquer faixa etária, e em ambos os sexos. É rara, e ocorre em cerca de 1 a 2 pessoas a cada 100,000 pessoas. 

O diagnóstico começa com uma boa história e um exame físico e neurológico, complementado sempre por uma eletroneuromiografia bem feita e um exame de líquor. Em alguns casos, as raízes lombares que saem para as pernas podem ficar espessadas e alargadas, e uma ressonância magnética de coluna lombar pode mostrar isso.

O tratamento é complexo, e deve ser individualizado. Não visa a cura, mas o controle dos surtos. Pode-se usar corticoides tanto via oral como pela veia na maior parte dos casos, mas não em todos, já que certos casos não respondem a estas medicações (somente o médico pode verificar isso). O uso de imunoglobulina humana IV (descrita em post próprio neste blog) pode ser usado em uma variedade de casos da doença, e em variantes. Pode-se associar as duas medicações. Já o uso de plasmaférse leva também a melhora, apesar de produzir mais efeitos colaterais. 

Outras medicações podem ser usadas a critério médico, como azatioprina, metotrexate, ciclofosfamida, e outras medicações. Estas drogas são quimioterápicos, que são também usadas no controle de outras doenças e no tratamento de certos tipos de cânceres, e sua indicação deve ser feita pelo médico especializado. 

sábado, março 23, 2013

Pequeno dicionário de termos médicos - Sinais meníngeos

Meningite é a inflamação das membranas que cobrem o cérebro, as meninges. Como já falado neste blog, temos três meninges - a mais externa e espessa, a dura-máter, a membrana intermediária, a aracnóide, e a mais interna e mais delgada, e que cobre toda a superfície cerebral desenhando seus sulcos e giros, a pia-máter. Os sintomas de uma meningite são:

1. Dor de cabeça
2. Dificuldade de olhar para a luz (fotofobia)
3. Febre, em casos de meningites bacterianas e algumas virais
4. Náuseas e vômitos
5. Dor na coluna cervical (pescoço) e lombar
6. Nuca rígida, dura, presente quando o paciente está deitado com as pernas estendidas, e que significa dificuldade de estender os nervos e membranas que cobrem o cérebro por inflamação destas estruturas.

Nas meningites temos ainda a presença de sinais meníngeos, sinais que observamos quando tentamos esticar os nervos da perna ou do braço de pacientes com meningite. Os mais usados são:

1. Sinal de Brudzinski - Ao tentar-se dobrar com cuidado o pescoço do paciente para cima, um ou ambos os joelhos acabam dobrando para evitar o estiramentos dos nervos e dor.

https://blogger.googleusercontent.com/img/b/R29vZ2xl/AVvXsEjWkxfNlK_Fq-ut9maZaDYT7ADid4bjMr4DlRGg4NuRqExNIqAx46YgCluO0KPBUbY7NqA60bYSY4y-ZgBHed21D-q7bEVOwt23Lf7miTo1lagAFzMfeb-zA1QvwiMwp3iKUzzUPwUslaE/s1600/19069.jpg


2. Sinal de Lasègue - Com o paciente deitado e pernas estendidas, tenta-se levantar uma das pernas do paciente, que responde com dor, flexão do pescoço ou dobrando o outro joelho.

https://blogger.googleusercontent.com/img/b/R29vZ2xl/AVvXsEiMkna5PleeyNJK3gS-yk3tYr3tSmvS8VLHcYfSZseum1M5Taq0ULNczS6xoTLeOZUI11O-K0g1lHay6ELztCSRsNNkqi27k-NX1lyWsgGkBAS86N6fktvLlXVFHNdTbzKXoaW_SZKgha4/s1600/lasegue.jpg

3. Sinal de Kernig - Com o paciente deitado com a barriga para cima, o médico dobra a coxa do paciente por sobre seu abdome e tenta estender a perna. O paciente com meningite responde com dor, dobrando o outro joelho ou fletindo o pescoço.

https://encrypted-tbn1.gstatic.com/images?q=tbn:ANd9GcSRawwy9007r1ulD9kTOfzkUXjW-eOXjUhpeXaolS1LVy9R_DQgjQ

Há outros sinais meníngeos, mas estes são os mais comumente usados no consultório e hospitais.

É sempre bom lembrar que a presença de um sinal destes não necessariamente indica meningite. Pessoas idosas podem ter pescoço rígido por artrose cervical. Pessoas obesas, mal condicionadas ou que não praticam atividades físicas podem ter dificuldades de estender a perna quando deitadas. Deve-se, logo, avaliar a presença de sinais meníngeos no contexto de um quadro clínico sugestivo de meningite. 

quinta-feira, março 14, 2013

Malformações cerebrais - Microcefalia


Microcefalia é o termo dado aos casos de circunferência da cabeça significativamente menor em relação a pessoas da mesma idade e sexo, ou seja, ao conjunto ossos cranianos + cérebro. Deve-se distinguir de microencefalia, quando há diminuição do crescimento do cérebro, mesmo com o crânio de tamanho normal, não sendo um diagnóstico tão direto como o é o da microcefalia. A microcefalia não é uma doença, mas uma síndrome, e pode ser encontrada em várias doenças neurológicas, várias síndromes genéticas, e várias outras condições clínicas.

Há causas genéticas e não genéticas, sendo que a microcefalia primária ou congênita é a que está presenta logo ao nascimento. A microcefalia secundária ou adquirida ocorre quando a circunferência craniana é normal ao nascimento, mas à medida que a criança cresce, o tamanho da cabeça não acompanha este crescimento.

A síndrome pode ser acompanhada, dependendo da causa, de paralisia cerebral com alterações motoras, crises epilépticas, retardo do desenvolvimento motor e/ou retardo mental. A presença pura e simples de microcefalia não garante alterações motoras ou mentais, e crianças com crânio abaixo da média podem ser cognitivamente normais. 

Outras situações, especialmente as síndromes cromossômicas ou outras doenças genéticas, podem apresentar microcefalia acompanhada de alterações em outros órgãos, alterações da face (dismorfismo facial), e outras alterações físicas. 

Os fatores de risco para microcefalia são vários, mas pode-se enumerar infecções do período neonatal, AIDS materna, desnutrição materna, exposição a substâncias causadoras de malformações (teratogênicas), uso de álcool pela mãe no período neonatal, uso de drogas como cocaína. Crianças que apresentaram no período durante o nascimento asfixia (queda de oxigenação) ou infecções cerebrais, como meningoencefalites (inflamações/infecções das membranas que recobrem o cérebro - as meninges - e o próprio cérebro) podem apresentar microcefalia adquirida. Fora isso, história familiar de microcefalia pode sugerir distúrbios genéticos relacionados a essa alteração física.

Nos EUA, 0.56% da população apresenta microcefalia. 

A prevenção da síndrome requer:

1. Evitar substâncias que causem danos à criança ainda no útero - Qualquer medicação que a gestante venha a usar deve ser discutida com o médico que prescreve ou com o obstetra antes do uso - evitar usar medicações sem prescrição médica.
2. Evitar na gestação o uso de álcool e drogas.
3. Evitar o contato com radiação ionizante, como no caso de radiografias e tomografias, ao menos que sejam estritamente necessárias e após avaliação do obstetra.
4. Tratamento de doenças maternas, como a fenilcetonúria, distúrbio de metabolismo de aminoácidos que é muito comum e de fácil diagnóstico.
5. Evitar infecções no período pré-natal - ou seja, fazer um bom exame e acompanhamento pré-natal, e uso de vacinar propostas pelo obstetra. 

Mais informações sobre acompanhamento e tratamento devem ser obtidas com o pediatra que acompanha a criança ou o obstetra que acompanha a gestante. 

segunda-feira, dezembro 10, 2012

Malformação de Arnold-Chiari

Antes de ler este post, leia este sobre fossa posterior para entender o que será falado aqui.

A malformação de Arnold-Chiari foi descrita pela primeira vez em 1883. O nome deriva do médico  patologista austríaco Hans Chiari, que também descreveu a condição no século 19 (fonte). Hoje, a literatura refere-se ao nome da condição como simplesmente malformação de Chiari.

Esta condição relaciona-se a defeitos no desenvolvimento intra-uterino e crescimento de estruturas e órgãos, notadamente da fossa posterior do crânio. Dependendo de quais estruturas são acometidas e de quão grave é a malformação, classificamos a malformação de 1 a 4:

Malformação de Chiari I - É o tipo mais comum encontrado na prática clínica, e consiste na herniação das amígdalas ou tonsilas cerebelares através do forame magnum. Em geral, descências da tonsila acima de 3 mm são consideradas anormais. Humm, muito complicado, não? Vamos explicar.

Observe o cerebelo novamente, e observe abaixo as amígdalas ou tonsilas cerebelares, em uma pessoa sem Chiari tipo I:

http://www.auladeanatomia.com/neurologia/cerebelo4.jpg
Observe em baixo à direita a tonsila cerebelar, ou amígdala cerebelar. Se você traçar uma linha entre a porção póstero-inferior do osso esfenoide e a borda posterior do forame magno, a tonsila não ultrapassa essa linha, ou a faz em menos de 3 mm. Observe abaixo:

http://littleadjustments.files.wordpress.com/2010/12/chiari.jpg?w=300&h=297
A linha branca demonstra, nesta bela imagem de ressonância magnética, o limite do forame magno, e a amígdala ou tonsila cerebelar a está ultrapassando em milímetros. Mas observe o que ocorre na malformação de Chiari:

http://www.downstate.edu/neurosurgery/diseases/chiari_malformations_A.jpg
Observe que, nesta outra imagem de ressonância, a protrusão da amígdala é muito maior, e aqui faz-se o diagnóstico de malformação de Chiari tipo I. 

A malformação tipo I engloba patologicamente somente a descência da amígdala cerebelar acima de 3 mm do forame magnum. Mas seus sintomas podem variar, desde cefaleia (dor de cabeça) que piora quando o paciente levanta ou coloca a cabeça para trás, ou quando sob esforço físico, força para defecar ou urinar, além de dor nos braços por tração das raízes nervosas da medula cervical, tontura, visão dupla, náuseas, zumbido, e mesmo quadros mais dramáticos, como compressão do tronco cerebral, da medula, desequilíbrio, alterações de micção, e defeitos na medula como siringomielia, onde há a formação de um canal paralelo ao canal normal na medula, podendo levar a sintomas motores e sensitivos. Observe uma siringomielia abaixo:

https://blogger.googleusercontent.com/img/b/R29vZ2xl/AVvXsEiiugNhu79CetHKDs1L2e1N-pOw-6ivdhn7SYQ7ZfmRZ_BMfP8ZWAQcQRl-n1wRtcsQnQmsIs-XGRYKauus_YSPA99qHJ5gt_YnD6L-tvVKmltWsaQ18jAzhnllz5JndOS3wUtzNH8C5Ay7/s400/siringomielia.gif
À direita, a formação de um canal paralelo na medula, a siringomielia.

Já a malformação de Chiari tipo II é um pouco mais complexa, havendo não somente o deslocamento mais intenso das amígdalas cerebelares (veja abaixo), mas também um defeito chamado mielomeningocele, onde há a malformação do canal medular, que pode sair do corpo através de uma bolsa localizada na região lombar (veja abaixo):

http://www.upright-health.com/images/Chiari2-graphic.jpg
Deslocamento mais intenso das amígdalas cerebelares em um caso de Chiari tipo II. 

http://mutialailani.files.wordpress.com/2010/07/myelomeningocele.jpg
Aqui em cima, observamos o defeito chamado de mielomeningocele, com a formação de uma bolsa para o lado de fora da região lombar. Estes quadros podem evoluir com paralisia muscular abaixo do nível da meningocele, além dos sintomas já descritos para a malformação de Chiari.

Já os tipos III e IV são ainda mais sérios, e envolvem outras malformações cerebrais, cerebelares e medulares, como hidrocefalia e agenesia do corpo caloso (leia sobre o corpo caloso aqui) e mesmo não desenvolvimento ou hipoplasia do cerebelo.

O diagnóstico da forma mais comum, a malformação de Chiari tipo I, é radiológico, através de ressonância magnética nos pacientes nos quais se suspeita terem a síndrome. 

O tratamento é variável, podendo englobar procedimentos cirúrgicos na dependência do médico que assiste o paciente e da gravidade do quadro. 

sábado, dezembro 01, 2012

Síndrome da cauda equina

Antes de continuar este post, leia este sobre anatomia que o ajudará a entender melhor a síndrome em questão - link.

Síndrome da cauda equina é uma condição onde há lesão ou inflamação das  raízes e nervos que saem da parte mais baixa da medula e que formam a estrutura chamada de cauda equina. Várias são as causas de síndrome da cauda equina, e algumas estão listadas abaixo:

1. Hénias discais lombares (causam cerca de 2 a 6% das síndromes de cauda equina nos EUA)
2. Estenose de cana lombar - Estenose é o mesmo que estreitamento, e o canal lombar é por onde passam as raízes e nervos da cauda equina. O estreitamento deste canal, por tumores, hérnias discais e processos inflamatórios como artroses, podem levar à síndrome da cauda equina
3. Traumatismo espinhal, como após um acidente de carro, um ferimento por arma de fogo
4. Tumores primários dos nervos, meninges e medula, como os meningeomas, astrocitomas e neurofibromas
5. Metástases de tumores em outros locais do corpo (tumores secundários ) - leia mais aqui
6. Infecções, como virais (especialmente pelo vírus do herpes ou o citomegalovírus), tuberculose (sim, há tuberculose fora do pulmão), meningites, sífilis, esquistossomose (a doença chamada pelos antigos de barriga d'água)
7. Hemorragias espinhais, hematomas espinhais e subdurais/epidurais
8. Esclerose múltipla
9. Sarcoidose (poderemos falar desta doença em posts mais à frente)
10. Casos pós-cirúrgicos ou pós-manipulação da espinha

Os sintomas apresentam-se de forma gradual, com exceção de causas traumáticas que costumam ser agudas. 

Os pacientes queixam-se de:

a. Fraqueza nas pernas, que pode ser assimétrica, ou seja, pegar mais uma perna que outra, ou ser mais alta em uma perna e mais baixa em outra; 

b. Dormência nas pernas semelhante à fraqueza e também dormência na área perineal; 

3. Reflexos tendinosos (aqueles estudados com o martelinho) costumam estar diminuídos; 

4. Dor tipo radicular, ou em choque que se espalha pela perna, além de dor lombar - podem ser as queixas mais importantes dos pacientes; alguns pacientes podem ter dor semelhante à dor ciática, de um lado ou dos dois lados; 

5. Alguns pacientes podem ter dificuldade para esvaziar a bexiga ou constipação intestinal.

Os exames de diagnóstico, além é claro do exame neurológico, ajudam no diagnóstico tanto da síndrome como de sua causa. Podemos usar, a critério do neurologista/neurocirurgião que avalia o paciente, a tomografia de coluna lombar, a ressonância de coluna lombar, ou mesmo a mielografia, onde há injeção de contraste no espaço liquórico por onde correm os nervos da cauda equina e logo após a realização de radiografias para avaliar as raízes. 

Outros exames de diagnóstico ficam na dependência da provável causa e do médico que acompanha o paciente.

Quanto ao tratamento, depende da causa, e somente o médico que avalia o paciente pode determinar isso. 


sábado, outubro 20, 2012

Mais informações sobre cérebro e música

A música ativa o cérebro de várias maneiras, unindo várias formas de sensações e ações diversas, além de fazer com que os dois hemisférios cerebrais, através da maior comissura, o corpo caloso (leia mais aqui), comuniquem-se e interajam entre si. 

Estudos demonstram que a música, através de vias sensitivas, auditivas, táteis e visuais, conseguem fazer um bypass (um desvio) através dos mecanismos de memória prejudicados em doenças como a doença de Alzheimer, e consegue ajudar pessoas a redescobrir um mundo a muito perdido nas suas lembranças fragmentadas. 

E para demonstrar isso, publico aqui uma figura interessante demonstrando o que a música pode fazer em várias regiões cerebrais, retirado da página do Facebook, MeddyBear:

https://fbcdn-sphotos-e-a.akamaihd.net/hphotos-ak-snc7/300_279101515542463_1478700234_n.jpg
1. Em laranja, o sistema límbico (leia mais sobre ele aqui), responsável, entre outras coisas, pela memória e pelo caráter emotivo das coisas. Relaciona-se à experiência comportamental que a música proporciona e à memória musical;

2. O córtex pré-frontal, em verde, relaciona-se ao controle comportamental, às chamadas funções executivas, e à memória musical também;

3. A amígdala e o núcleo acumbens, relacionam-se às experiência emocionais mais intensas, e mesmo o medo que alguns sons nos causam;

4. O córtex visual, em amarelo, relaciona-se à visão, e à capacidade de ver e ler uma partitura ou reconhecer um instrumento musical;

5. O cerebelo (leia mais sobre ele aqui) nos dá o equilíbrio necessário para tocarmos um instrumento e dançarmos ao som de uma música, fora que estudos mais recentes demonstram sua relação com o aprendizado, memória e emoções;

E mais áreas demonstradas acima fazem parte do repertório musical do cérebro.

domingo, agosto 19, 2012

Pequeno dicionário de termos médicos - Neurônio motor inferior

Já vimos o que são neurônios (leia aqui). Vimos que são as células principais do sistema nervoso. Mas eles não existem somente no cérebro, e a medula é cheia de neurônios, localizados na substância cinzenta medular. Os neurônios medulares recebem e transmitem as informações da periferia, repassando as informações de fora do corpo para o cérebro, e de dentro do cérebro para os músculos, a fim de realizarmos os movimentos. Há neurônios motores, sensitivos e presentes em uma porção da medula, chamada de coluna intermédio-lateral, responsáveis pelas funções autonômicas do corpo (leia mais sobre isso aqui).

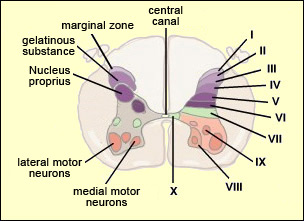
Observe a medula em um corte horizontal (ou axial, de frente para trás). Na substância cinzenta, os neurônios sensitivos estão na porção mais posterior, ou corno posterior, e os neurônios motores no corno anterior da medula:

https://encrypted-tbn1.google.com/images?q=tbn:ANd9GcQm24v8UioHAAvzOsZKhRw3L4pnROFMzuZzxY_2dBQi8pII9Qm15Q
Mais ainda, a substância cinzenta é dividida em lâminas, camadas de grupos neuronais, sendo que cada camada, ou lâmina de Rexed, é responsável por certas funções ou conecta-se a certas fibras que sobem ou descem pela substância branca. 

Observe mais abaixo as lâminas de Rexed do lado direito da figura:

http://thebrain.mcgill.ca/flash/a/a_03/a_03_cl/a_03_cl_dou/a_03_cl_dou_1d.jpg

Do lado esquerdo há alguns grupos de neurônios específicos, sendo os de coloração púrpura sensitivos, os de coloração esverdeada autonômicos, e os de coloração avermelhada motores.

Os grupos de neurônios mais anteriores, localizados no corno ou ponta anterior da medula (os de coloração avermelhada da figura acima) são os que se conectam aos músculos através dos nervos motores. Estes grupos neuronais recebem informações dos neurônios localizados na substância cinzenta do cérebro, o córtex cerebral. Lá localizam-se os chamados primeiros neurônios, ou neurônios motores superiores.

Na medula, há os segundos neurônios, ou neurônios motores inferiores. Destes neurônios saem os nervos motores que vão diretamente para os músculos.

A degeneração lenta destes neurônios pode levar a fraqueza muscular, perda de massa muscular (atrofia) e fasciculações (movimentos de fibras musculares isoladas como teclas de piano sendo tocadas). Entre algumas enfermidades, duas doenças podem causar este tipo de problema:

1. A paralisia infantil, ou poliomielite, uma infecção dos neurônios por um vírus de contágio intestinal, já erradicado no Brasil;

2. A ELA, ou esclerose lateral amiotrófica, sobre a qual falaremos a seguir.

quarta-feira, agosto 08, 2012

O que é a imunoglobulina humana e para que serve?

Antes de saber sobre o que é a imunoglobulina humana, ou IgIV (Imunoglobulina IntraVenosa), temos de falar um pouco sobre anticorpos. 

O nosso sistema imunológico é formado basicamente por dois sistemas, interligados. O sistema celular e o sistema humoral. O sistema celular compreende as células de defesa, os linfócitos, os macrófagos, e várias outras células que têm como objetivo combater as infecções e corpos estranhos em nosso corpo. Estas células agem através de um mecanismo chamado inflamação, ou seja, a saída de células e mediadores químicos, que chamamos de citocinas, da corrente sanguínea para os tecidos, quando da invasão destes por vírus, bactérias, fungos ou corpos estranhos, como um pedacinho de vidro ou uma farpa de madeira no dedo.

Já o sistema humoral é formado pelas células B ou linfócitos B e plasmócitos, além dos produtos de sua ação, os anticorpos. Anticorpos são substâncias que agem grudando-se ao corpo estranho ou ao micro-organismo invasor, e assim levando à sua destruição através de um processo chamado de opsonização, ou seja, a sua sobre um corpo estranho ativa um sistema chamado de sistema ou cascata do complemento, cuja ação final é a destruição do objeto invasor. 

Observe abaixo um anticorpo:

http://www.oocities.org/sssiqueira/anticorpo2.jpg

Observe que estas moléculas possuem duas partes ligadas por pontes de enxofre (S-S). Eles ligam-se às estruturas invasoras através das cadeias leves, que são variáveis, ou seja, dependem da célula que produz e do objeto para o qual ele está sendo produzido. Nosso sistema imunológico possui memória, a memória imunológica, e há já guardadas nesta memória informações de várias substâncias nocivas e agentes infecciosos que já nos infectaram um dia, sendo que se eles vierem novamente, nosso sistema já sabe como lidar com eles. 

Os anticorpos possuem outro nome, imunoglobulinas ou Ig, e dependendo de onde e por quem são produzidos, e também com qual finalidade são produzidos, sua estrutura pode mudar, levando às várias formas de imunoglobulina, ou seja, IgA, IgD, IgE, IgG e IgM. Está fora do contexto deste blog explicar cada forma de imunoglobulina, já que isso foge ao escopo da neurologia. Se quiser saber mais sobre isso, vá aqui.

Bem, mas os anticorpos só fazem o bem? Não! No tópico deste blog sobre doenças autoimunes, falamos de doenças causadas pela própria ação de nosso sistema imune, e os anticorpos podem sim levar a doença quando liberados de forma errada e/ou sobre estruturas próprias do corpo, algo que chamamos de reação cruzada. Quando um micro-organismo nos infecta, e por exemplo uma proteína de sua parede celular se parece com uma proteína de nosso sistema nervoso ou de nossa pele, o sistema imunológico hiperativado pode acabar atacando estas proteínas próprias do nosso corpo, e levar a doenças. 

E há várias doenças neurológicas que possuem como mecanismo fisiopatológico a ativação anormal de nosso sistema imune. Já falamos de algumas delas, como a síndrome de Guillain-Barrè, a esclerose múltipla, e outras como a polimiosite, da qual falaremos mais em tópicos posteriores, as encefalites autoimunes e outras doenças.


Há vários mecanismos para explicar seus efeitos, mas os mecanismos precisos são pouco conhecidos. Sabe-se que a IgIV pode funcionar como um anticorpo inibitório, mediando respostas anti-inflamatórias. Fora isso, parece que os anticorpos da medicação podem se ligar aos anticorpos que causam a doença em questão, estimulando sua remoção. Sabe-se que esta medicação não é imunossupressora, ou seja, não suprime ou inativa o sistema imune como o faz certos quimioterápicos usados no tratamento de cânceres, mas é imunomoduladora, modula a resposta imunológica tornando-a mais branda. 

A IgIV é formada a partir dos anticorpos retirados do sangue de milhares de doadores, daí o custo da medicação, que é bastante cara mas acessível através de planos e seguros de saúde para as indicações previstas em literatura. O plasma doado é limpo várias vezes em processos de remoção de impurezas. Não há registros de infecções causadas pelo uso de IgIV (segundo artigo publicado por Feasby e colaboradores de 2007 na revista Transfusion Medicine Reviews - leia aqui para os que sabem fala inglês e se interessarem por artigos técnicos). Foi publicado em 2004 pela ANVISA (Agência Nacional de Vigilância Sanitária), e disponibilizado na internet gratuitamente, um consenso sobre o uso de IgIV na prática médica, para todas as indicações até aquela época, mesmo as neurológicas (leia aqui).

As doenças neurológicas que podem se beneficiar do uso correto da IgIV são:

1. Encefalopatia Disseminada Aguda (ADEM)
2. Polineuropatia inflamatória desmielinizante crônica (CIDP ou PDIC)
3. Síndrome de Guillain-Barrè
4. Alguns tipos de polineuropatias, doenças do sistema nervoso periférico
5. Dermatomiosite e Polimiosite, doenças inflamatórias dos músculos
6. Algumas formas de neuropatia diabética
7. Síndromes miastênicas, e a crise miastênica, episódio grave que pode ocorrer em alguns pacientes com miastenia gravis
8. Síndrome da pessoa rígida, ou stiff-person syndrome
9. Doenças neurológicas paraneoplásicas (leia no tópico específico deste blog sobre estas doenças)
10. Alguns tipos de encefalites

Há ainda outras indicações que estão sendo estudadas. E como saber se o que você tem pode ser tratado com imunoglobulina humana?

Simples - discuta isso com o seu médico. Ele também lhe informará sobre indicações, contra-indicações (existem contra-indicações que devem ser bem discutidas), doses e efeitos colaterais.