Mostrando postagens com marcador Epilepsia. Mostrar todas as postagens

sexta-feira, novembro 07, 2014

Epilepsia mioclônica juvenil

Considerada a epilepsia generalizada mais comum do paciente jovem, a epilepsia mioclônica juvenil (EMJ) teve seu primeiro relato na França, em 1867. No entanto, a melhor descrição, tendo sido feita em 47 casos, foi feita por Janz e Matthes na Alemanha em 1955. Até hoje, a EMJ pode ser chamada de epilepsia de Janz. O nome EMJ foi cunhado em 1984.

A EMJ é uma forma de epilepsia generalizada de forte componente genético, ou seja, há grande tendência a hereditariedade. Tipicamente, a doença se inicia na segunda década de vida (entre os 10 e 20 anos de idade), com crises mioclônicas e crises tônico-clônicas generalizadas e crises de ausência. 

Mas o que são todas estas crises?

Crises mioclônicas são abalos musculares súbitos, como se um choque percorresse o corpo todo, levando a contrações súbitas, repentinas, de todo o corpo, principalmente os braços e ombros. Podem ser únicas ou múltiplas, podendo ocorrer várias em um período curto de tempo. Costumam, na EMJ, ser mais durante a manhã,  e podem fazer com que a criança ou o jovem arremessem, simplesmente, o que houver em suas mãos, como uma xícara de café ou a escova de dente. 

As crises tônico-clônicas generalizadas (CTCG) são as famosas convulsões, onde há abalos de todo o corpo com perda de consciência, sialorreia (a pessoa começa a babar), liberação de urina, podendo haver mordedura de língua durante a crise. Estas CTCG podem vir após um surto de crises mioclônicas, e como estas, ocorrem mais ao despertar, mesmo se for de uma soneca durante o dia. As crises mioclônicas e as CTCG podem ser desencadeadas por acordar muito cedo, dormir pouco, estresse emocional, uso de álcool, uso de drogas ou luzes brilhantes ou piscantes em excesso (luzes estroboscópicas).

Crises de ausência são crises onde há perda súbita, mas rápida, da consciência sem queda (ou seja, o tônus postural fica mantido). Ocorrem em até 30% dos pacientes com EMJ, e podem começar aos 11 anos de idade ou menos. Podem ser tão rápidas, que ninguém, e nem mesmo os pacientes, percebem. 

Diferente das epilepsias mioclônicas progressivas, onde há alteração mental, na EMJ a inteligência é normal durante toda a doença, mas podem haver alterações de cunho psíquico, como imaturidade, instabilidade emocional e dificuldade de ajuste social.

As causas da EMJ relacionam-se à genética, e não há relato de pacientes com EMJ e alterações grosseiras na ressonância ou na tomografia, mas podem haver alterações em exames que determinam a função cerebral. Há relatos de parentes com a mesma doença, ou com doenças parecidas como a epilepsia de ausência da infância, em 50% dos casos de EMJ, e mesmo parentes sem epilepsia de pacientes com EMJ podem ter alterações no eletroencefalograma (EEG).

Gêmeos univitelínicos podem ter a mesma doença, como eu mesmo observei em dois pacientes meus no passado, ambos gêmeos idênticos com EMJ, sendo que um deles, quando criança, havia tido ausências. Mas não se conhece a genética completa da EMJ, mas sabe-se que vários genes podem estar relacionados à doença. 

A doença vem aumentando de frequência, talvez pela melhora no diagnóstico, e hoje possui incidência (número de casos novos em uma população) de 11.9% ou mais. Mas muitos pacientes ainda são não diagnosticados, e portanto mal tratados. 

O diagnóstico baseia-se inicialmente na suspeita da doença (o médico deve saber que ela existe para poder perguntar sobre os sintomas). No entanto, o quadro clínico costuma ser estereotipado, ou seja, os pacientes costumam apresentar os mesmos sintomas, de forma que um neurologista experiente consegue fazer o diagnóstico com pouco esforço. 

O EEG é normal sem as crises e durante o sono, ou seja, um EEG normal não afasta uma epilepsia, mas pode haver padrões entre as crises vistos no EEG em 74% dos pacientes, como descargas breves e as famosas poliespículas-onda (abaixo), assintomáticas.


http://eegatlas-online.com/myapplications/images/eeg0065/eeg0065on.png 

Já o EEG na crise (ictal) possui pontas e ondas, difusas e irregulares. Há meios de se provocar uma crise, e talvez quem esteja lendo este post e já tenha feito um EEG se lembre deles:  a luz que pisca intensamente (luz estroboscópica) e ficar sem dormir durante a noite anterior ao EEG, e ficar sem dormir é um poderoso desencadeante de crises (sim, às vezes temos que estimular o aparecimento de alterações no EEG para podermos fazer o diagnóstico, já que em pessoas sem epilepsia, ficar sem dormir não causa alterações no EEG). 

O exame neurológico na EMJ é normal, e como já falado, tomografia e ressonância do crânio nesta doença serão sempre normais. Seu neurologista pode solicitar estes exames, no entanto, caso esteja querendo provar que é mesmo EMJ (se os exames vierem normais). 

A EMJ é uma doença para a vida, e não cura. Cerca de 90% dos pacientes voltarão a ter crises uma vez que as medicações tenham sido suspensas, de forma que não se aconselha, de forma geral, suspender os remédios nesta doença. Mas a boa notícia é que a EMJ responde bem a doses pequenas de medicações antiepilépticas (DAE). E há a necessidade, também, de modificações no estilo de vida, evitando-se privação de sono, dormindo-se cedo e acordando-se na hora todos os dias, evitando-se álcool e drogas, e evitando-se fadiga. 

Entre as medicações utilizadas nesta doença, e que somente devem ser usadas sob prescrição médica, temos o valproato de sódio, a lamotrigina, o clonazepam, o topiramato, e as modificações no estilo de vida citadas acima.  

Claro que o sucesso no tratamento depende ainda do paciente aceitar a condição, e fazer uso correto das medicações prescritas, obedecendo às modificações de estilo de vida orientadas pelo médico. 

segunda-feira, novembro 04, 2013

Por que ocorrem as crises epilépticas? - Uma visão direcionada ao leigo.

Vamos tenta tornar o complexo simples.

Nosso cérebro, como todo o nosso corpo, funciona através de correntes elétricas minúsculas (cujas voltagens são medidas não em Volts, mas em miliVolts, que são 1 Volt dividido por 1000) produzidas por trocas de íons, átomos eletrificados. Os dois íons (átomos eletricamente carregados) relacionados à produção de energia elétrica na célula são os sódio (Na) e o potássio (K), que são íons positivos (cátions), ou seja, que necessitam de um elétron para alcançar a neutralidade elétrica. Outros dois íons são importantes, o cálcio (Ca) e o cloro (Cl). O cálcio é um íon positivo que necessita de dois elétrons para sua neutralidade, e o cloro é um íon negativo, ou um ânion, que necessita doar um elétron para alcançar a neutralidade elétrica.

Nas células, o potássio existe em maior quantidade do que o sódio, que abunda nos espaços entre as células (extracelulares). Da mesma forma, o cálcio e o cloro são mais importantes fora do que dentro da célula. Nas células, ocorrem alterações de trocas entre o sódio e o potássio que não chegam a produzir uma corrente elétrica (o sódio entra e o potássio sai da célula, mantendo assim o potencial, a diferença de carga entre o dentro e o fora da célula, que é de - 70 mV, ou seja, a célula é negativa em relação ao meio onde ela está). No entanto, quando estas trocas de íons são grandes o suficiente, há a produção de um potencial de ação, que é justamente a maneira como as células em várias regiões do corpo se comunicam e trocam substâncias entre si (leia mais sobre o potencial de ação aqui).

Um neurônio é uma célula ultraespecializada em conduzir estímulos elétricos (potencial de ação) através de suas ramificações (dendritos e axônios - leia mais sobre isso aqui). E há vários tipos de neurônios, que produzem e transmitem várias tipos de substâncias que agem em vários locais diferentes.

Como já falado em post sobre as sinapses neste blog, os neurônios se comunicam através destas pela abertura/fechamento e estimulação de proteínas localizadas nas membranas celulares, os receptores. Vários receptores existem, e cada um deles sofre alteração por contato e ligação com substâncias chamadas de neurotransmissores.

Da mesma forma, há centenas de neurotransmissores diferentes, mas os mais importantes são:

1. Dopamina
2. Acetilcolina
3. Serotonina
4. Noradrenalina
5. Substância P
6. Encefalinas
7. Ácido gama-aminobutírico (GABA)
8. Glutamato
9. Glicina

Há vários outros neurotransmissores. Alguns destes inibem a ação dos neurônios onde agem (neurotransmissores inibitórios, como a glicina e o GABA) e outros estimulam os neurônios (os neurotransmissores excitatórios, sendo o mais comum o glutamato).

Os neurônios GABAérgicos (que contêm GABA) são assim didaticamente chamados de inibitórios, e os que contêm glutamato (glutamatérgicos) de excitatórios.

Muito bem, entendendo até aqui? Vamos continuar.

Como falei antes, os neurônios comunicam-se através de impulsos elétricos, cuja duração, tamanho, sequência de estímulos, e outros fatores, determinam o tipo de informação que está sendo carreada. Os neurônios formam malhas neuronais, agrupamentos de células unidas através de sinpases, e cada neurônio pode fazer centenas a milhares de sinapses com outros neurônios próximos. E cada neurônio comunica-se através de um tipo de neurotransmissor, o que indica que em uma malha, há neurônios inibitórios, excitatórios e neurônios que modulam as descargas de outros neurônios.

Os neurônios não se comunicam de forma aleatória. Na verdade, as malhas neuronais possuem um fim, ou seja, a estimulação, ou inibição, de uma via inicial leva a ativação, ou inibição, de neurônios em várias camadas, cuja função é estimular, ou inibir, uma via neuronal final levando a uma ação que pode ser motora (levar um copo à boca, por exemplo), sensitiva (sentir um odor de uma flor, por exemplo), visual (correlacionar imagens com conhecimentos prévios, como exemplo), comportamental (o ato de dormir, como um bom exemplo), cognitiva (pensar, memorizar, raciocinar, e outros atos cognitivos) e outras ações.

Abaixo, uma malha neuronal ligando várias áreas cerebrais em prol de uma ação específica:

http://www.neuroscience.cam.ac.uk/uploadedFiles/mg03_phpGBaO4B.JPG
Entendendo até agora? Podemos manter o barco navegando? Vamos lá.

Além dos neurônios, outras células podem agir no meio celular eletrificado do cérebro. Estas células são as células gliais, mais especificamente os astrócitos, células que possuem várias funções, como suporte nutricional e de defesa neuronal, controle de entrada de substância no cérebro através da barreira hematoencefálica, controle da carga elétrica neuronal, e outras várias funções essenciais, e sem as quais não haveria funcionamento cerebral adequado.

Os níveis de cálcio, potássio e sódio dentro e fora dos neurônios, e dentro e fora das células gliais, é mantido às custas de mecanismos incrivelmente arranjados de forma a propiciar um equilíbrio elétrico celular e uma homeostase (equilíbrio) perfeita. Estes íons (átomos eletricamente carregados) são trocados de forma a manter a atividade neuronal oscilando (sim, a atividade neuronal não é estática, mesmo no sono, mas oscila entre estados ativado, despolarizado, e inativado, repolarizado a hiperpolarizado; leia sobre o potencial de ação, e você entenderá o que estou falando). A função elétrica das células da glia é manter a funcionalidade dos neurônios, através da modulação de sua excitabilidade (deixar o neurônio mais ou menos excitável).

http://cnx.org/content/m47417/latest/Figure_33_02_13.jpg
Acima, um astrócito ligado a um neurônio.

http://esciencenews.com/files/images/201009203716190.jpg

Acima, a demonstração da atividade oscilatória cerebral.

Antes, até há alguns anos, pensava-se que as crises epilépticas eram causadas por um aumento das respostas excitatórias neuronais, e uma falta de neurônios inibitórios, uma visão bastante simplista da realidade.

Na realidade, o problema é bem diferente desta visão minimalista.

Pensemos o cérebro como um meio cheio de neurônios eletricamente carregados, trocando sódio, potássio, cálcio e cloro com o meio externo; células gliais, desesperadas tentanto diminuir as concentrações de cálcio e potássio do meio em que ficam os neurônios para evitar instabilidades elétricas; e os próprios íons, cálcio, potássio, sódio e cloro, sendo trocados de forma passiva e ativa.

Alterações nas concentrações de potássio, e possivelmente cálcio, dentro e fora da célula, desencadearia correntes de oscilações (que, em última análise, seriam as próprias crises) que se espalhariam pelo córtex de forma sincrônica, algo bastante comum em crises epilépticas, e este espraiamento ocorreria não através dos próprios neurônios, mas através das células de suporte, as células da glia, que tamponam, ou seja, acumulam em si os excessos de íons (especialmente o potássio) ao redor dos neurônios. Ou seja, a propagação de uma crise em um local (focal) para outro, e logo para todo o cérebro (generalização) não ocorreria, provavelmente, através de sinapses, mas através de junções elétricas entre as células da glia, as chamadas gap junctions, por onde o espraiamento elétrico é mais fácil e rápido.

http://www.biochemj.org/csb/007/Fig7_astrocyte_structurea.jpg
Nesta linda figura acima, vê-se dois astróscitos unidos pelas gap junctions, fazendo suporte a duas sinapses entre três neurônios, e mantendo o equilíbrio de potássio (K+) no meio extra celular e dentro dos vasos (blood vessels).

A atividade epiléptica é tóxica para os neurônios, e esta leva à liberação de neurotransmissores excitatórios, principalmente o glutamato, levando a maior concentração de cálcio e mais ativação neuronal, alimentando um círculo vicioso que deverá ser parado, em última análise, pela função das células da glia, que tentarão "limpar o ambiente".

Mas como as células gliais entram neste estado de função alterada, podendo auxiliar no desencadear de crises epilépticas?  A propagação e generalização das crises relacionapse com a desregulação do potássio extraneuronal. Já as crises em si podem ocorrer a partir da abertura da barreira hematoencefálica (a barreira formada pelos astrócitos, e que impediria a entrada de qualquer molécula ou substância no cérebro), o que levaria a uma cascata de eventos começando pela ativação dos astrócitos, alteração dos receptores de potássio nos astrócitos, dificultando as correntes de correção de potássio do meio extracelular, e prejuízo da contenção deste excesso de potássio, levando à formação de oscilações que se propagariam entre os neurônios e astrócitos ao redor, ou seja, a um foco epiléptico, que pode ou não se generalizar.

Este é o conhecimento atual simplificado, retirado do livro Oxford Textbook of Epilepsy and Epileptic Seizures, de Shorvon e colaboradores, publicado pela editora Oxford, em 2013.

http://img2.imagesbn.com/p/9780199659043_p0_v1_s260x420.JPG


sábado, junho 22, 2013

Síndrome de Lennox-Gastaut

Em 1950, dois autores (Lennox e Davis) descreveram um padrão de ondas lentas no eletroencefalograma (EEH) (2 ciclos por segundo ou 2 Hz [Hz significa Hertz], diferente da frequência normal no EEG de 9 a 11 Hz) associado a retardo mental e tipos específicos de crises epilépticas (crises tônicas, onde há contrações sustentadas dos membros, crises atônicas, onde há queda com perda da contração muscular normal, crises mioclônicas, com abalos [mioclonias] musculares, e crises de ausência atípica, onde há alterações graves de consciência com abalos, diferentes das crises de ausência típica encontradas em crianças).

Em 1966, o famoso epileptologista francês Henri Gastaut (veja figura abaixo) descreveram a síndrome inicialmente descrita por Lennox e Davis em 100 pacientes com os mesmos achados de EEG. A esta síndrome, chamou-se inicialmente encefalopatia epiléptica da infância com pontas-ondas lentas difusas (sim, sei, é um nome difícil, mas vamos tentar explicar).

http://www.lennox-gastaut.de/typo3temp/pics/ffbf6bf7ef.jpg
Acima, uma fotografia de Henri Gastaut. 

Encefalopatia, como já visto em vários posts deste blog, é uma doença crônica ou aguda do cérebro. Epiléptica porque há crises epilépticas como manifestações principais da síndrome. O termo ponta-onda designa um achado muito comum em EEG’s de pacientes com epilepsia, denotando a onda de excitação/inibição cerebral das crises epilépticas (ponta e onda, onde a ponta é maior e mais rápida, e a onda, que vem depois, menor e mais arredondada – veja abaixo). A lentidão, como já visto, advém do fato de estas pontas-ondas terem frequência de 2 por segundo (ou 2 Hz), e são difusas porque estão presentes em todo o traçado do EEG.

http://eso-cdn.bestpractice.bmj.com/best-practice/images/bp/en-gb/115-3-iline_default.gif

Acima, o traçado eletrográfico de uma criança com SLG. Observe as pontas, traços finos e rápidos em todo o traçado, seguidas de ondas, mais lentas e arredondadas. Cada espaço entre duas linhas verticais delimita 1 segundo. Observe que há rigorosamente 2 a 3 destes complexos ponta-ondas por segundo (basta contar quantos complexo há entre duas linhas verticais) ou 2 a 3 Hz. 

Posteriormente, a síndrome recebeu o nome de síndrome de Lennox-Gastaut (SLG), em homenagem aos seus descritores. A SLG é classificada como uma epilepsia generalizada, sem foco definido, de causa conhecida ou desconhecida (criptogênica).

A SLG constitui-se em uma forma grave de encefalopatia epiléptica, e pode desenvolver-se em cerca de 30% dos pacientes a partir da síndrome de West, descrita no post anterior. As crises podem ocorrer no sono, com o paciente acordado (e as crises atônica podem levar a queda súbita ao chão), além de retardo de desenvolvimento mental. Alguns pacientes podem ter lesões cerebrais difusas.

A SLG não é uma doença, mas uma síndrome, e como a síndrome de West, pode ocorrer por conta de várias causas diferentes, desde lesões cerebrais a casos sem causa definida, apesar de uma investigação ampla.

Ocorre mais em meninos, geralmente se inicia entre os 2 e 8 anos de idade, e raramente ocorre depois da infância. É responsável por 5% das epilepsias em todas as idades, e por 10% das epilepsias em pessoas abaixo de 15 anos de idade.

Em 1/3 dos casos, não há história alguma de lesão cerebral, assim como não há, ainda, evidência de predisposição genética. Os 70% restantes relacionam-se a danos cerebrais, principalmente durante o período pré-natal ou neonatal (logo após o nascimento), como incompatibilidade de sangue (grupo ABO ou Rh), prematuridade e problemas relacionados a isso (uma minoria dos prematuros, deve-se ressaltar, evolui para a SLG), trabalho de parto prolongado, circular de cordão, anóxia perinatal, malformações cerebrais (a principal é a esclerose tuberosa, ou doença de Bourneville). Outras causas pós-natais são infecções cerebrais, como meningites e encefalites, doenças metabólicas do cérebro, derrames em neonatos (em geral por problemas de parto), hipoglicemia grave, e outras causas.

Os vários tipos de crises ocorrem na maioria dos pacientes. Crises de queda (crises atônicas ou astáticas), alterações de comportamento, alterações mentais e distúrbios de personalidade podem ser sintomas iniciais da síndrome. O retardo mental é invariável, podendo ser mais ou menos grave dependendo da idade de início da síndrome (casos mais tardios apresentam alterações mais leves de cognição). O exame neurológico pode ser normal em 17% dos pacientes.

O diagnóstico é clínico, pela tríade de vários tipos de crises, retardo mental e padrão típico do EEG. Como a SLG não é uma doença, a causa será determinada pela história clínica, pelo exame físico, e por exames laboratoriais e de imagem que o neuropediatra julgar necessários.

Com relação ao tratamento, há técnicas farmacológicas (com medicações) e não farmacológicas, com várias drogas disponíveis. No entanto, o tratamento síndrome não será discutido aqui, e reservaremos posteriormente um post para falar das mais diversas formas de tratamento de epilepsias. 

segunda-feira, junho 17, 2013

Síndrome de West

Antes de falarmos de síndrome de West, temos de definir o que são espasmos infantis. 

Espasmos infantis são contrações súbitas de membros e tronco, com flexão ou extensão do pescoço, de crianças em geral abaixo de 1 ano de idade, e que relacionam-se a crises epilépticas e alterações no eletroencefalograma, podendo, ou não, levar a epilepsia no futuro e atraso no desenvolvimento motor e mental. Várias são as causas dos espasmos infantis, como:

1.  Alterações do desenvolvimento do cérebro (as famosas malformações cerebrais); 
2. Doenças do desenvolvimento da pele e do sistema nervoso (não sei se vocês sabem, mas o sistema nervoso e a pele desenvolvem-se do mesmo tecido, e são embriologicamente (ou seja, desde o desenvolvimento do embrião e feto) ligados), doenças a que chamamos de facomatoses ou síndromes neurocutâneas, as mais relacionadas a espasmos infantis sendo a esclerose tuberosa e a síndrome de Sturge-Weber (poderemos falar mais dessas síndromes após);
3. Anóxia cerebral, ou seja, falta de oxigênio ao feto antes ou durante o parto;
4. Doenças genéticas, e aqui há várias delas (poderemos falar mais disso em posts posteriores)
5. Sem causa definida, ou criptogênicas, em cerca de 10 a 40% dos casos.


A síndrome de West é uma forma de espasmos infantis. Síndrome é todo conjunto de sinais e sintomas que podem fazer parte de várias doenças diferentes. Ou seja, a síndrome de West não é uma doença, mas pode ocorrer no curso de várias doenças, inclusive as mencionadas acima. O nome síndrome de West refere-se à tríade de:

a.  Espasmos infantis;

b.  Encefalopatia (ou seja, doença do cérebro e de sua camada mais externa, o córtex), com retardo do desenvolvimento neuromotor;

c.  Hipsarritmia (do grego hypsos, “altura” e arrhythmia, “falta de ritmo”, uma alteração no eletroencefalograma entre as crises, ou seja, interictal, com ondas grandes e lentas misturadas com ondas menores e mais rápidas, formando um padrão quase anárquico, caótico – veja abaixo).

http://pediatrics.georgetown.edu/images/guhpeds/visualdiagnosis/vdwk51_1.png


Acima, um padrão típico de West, com hipsarritmia. 

Este vídeo do Youtube (http://www.youtube.com/watch?v=TcSegvM0qOk) mostra uma criança com contrações tônicas do corpo, em extensão dos braços e tronco, demonstrando espasmos infantis, típicos da síndrome de West.


Os espasmos infantis foram descritos pela primeira vez por William James West em 1841, na famosa revista Lancet (a mais antiga revista de medicina do mundo), em seu próprio filho de 4 meses de idade. Em 1952, Gibbs e Gibbs descreveram o padrão único da síndrome de West no eletroencefalograma, a hipsarritmia. O termo síndrome de West para a já comentada tríade de espasmos infantis, encefalopatia e hipsarritmia foi usado pela primeira vez pelo famoso epileptologista francês Henri Gastaut, em 1960.


Os espasmos infantis não são uma doença, mas uma síndrome que pode ocorrer em várias doenças diferentes. Sessenta a 70% dos casos há doenças cerebrais evidentes; em cerca de 10 a 40% dos casos, não há causa específica, e a estes casos chamamos de espasmos infantis criptogênicos (ou seja, há uma causa, mas ela não é conhecida). Cerca de 50% das crianças com espasmos infantis (incluindo a síndrome de West) desenvolvem uma forma de síndrome epiléptica chamada de síndrome de Lennox-Gastaut, uma forma de encefalopatia epiléptica da qual falaremos em post posterior.  

Os espasmos infantis iniciam-se no primeiro ano de vida, em geral entre os 4 e 6 meses de vida, apesar de raros casos ocorrerem após o primeiro ano de vida. Como visto no vídeo acima, há contrações súbitas, simétricas, bilaterais e breves dos membros e do tronco, podendo ou haver flexão e/ou extensão do corpo e membros. A síndrome de West caracteriza-se mais pelos espasmos em flexão. Desvios verticais dos olhos, alterações respiratórias ou raramente mudanças na frequência cardíaca são achados ocasionais dos espasmos.

Se os espasmos são assimétricos, ou seja, um lado contrai de forma diferente que o outro, ou somente um lado contrai enquanto o outro não sugere uma lesão cerebral localizada, geralmente do lado contrário ao lado do corpo que contrai. Os espasmos ocorrem mais ao acordar ou ao pegar no sono, podendo ocorrer em agrupamentos separados por espaços de tempo menores que 1 minuto. A intensidade dos espasmos aumenta, e depois diminui gradativamente. Pode haver alguns a centenas ao dia. Ruídos intensos ou estimulação tátil podem desencadeá-los. Outros tipos de crises epilépticas podem ocorrer, como abalos clônicos (abalos musculares contínuos dos membros) ou crises focais (contrações ou abalos de um membro isoladamente). Crises tônicas, onde há uma contração sustentada sem abalos do corpo, podem ocorrer.

Além da hipsarritmia, típica dos períodos entre as crises, outras alterações do eletroencefalograma podem ocorrer. 

A incidência da doença, ou seja, o número de casos novos por total de habitantes, é de cerca de 2 a 3,5 por 10,000 nascidos vivos. Ocorre em todas as etnias, sendo 1,5 mais comum em garotos do que em garotas. 

O diagnóstico dos espasmos é clínico, observando-se a criança e tirando-se uma história bem feita da doença e fazendo-se um exame neuropediátrico completo. Na dúvida, o uso do vídeo-eletroencefalograma, onde há a filmagem dos movimentos e o registro dos traçados do eletroencefalograma por 1 a vários dias, pode ser útil. Alguns pacientes filmam a criança e mostram o filme ao médico, o que pode ajudar sobremaneira o diagnóstico das crises (fica a dica). 

Exames devem ser feitos para se procurar a causa dos espasmos. Quais exames solicitar fica a cargo do neuropediatra que assiste o paciente, assim como o tratamento, que aliás e complexo, envolve várias medicações, e deve inicialmente ser voltado para o tratamento da doença que está causando os espasmos, além do tratamentos dos espasmos e das alterações do eletroencefalograma.

O tratamento deve ser individualizado para cada paciente, e não será discutido neste post. 

sábado, junho 15, 2013

Quantas medicações antiepilépticas há?

Aviso aos navegantes que este artigo não se propõe a sugerir tratamento ou propor automedicação, em hipótese alguma. Propõe-se somente a mostrar e a fazer entender as drogas antiepilépticas usadas até hoje no mercado Brasileiro.

As mais antigas foram descobertas por acaso, no uso para outras doenças. 

O fenobarbital é a medicação antiepiléptica a mais tempo no mercado, mas era usado antes como sedativo, medicação para insônia. Foi descoberto em 1902, e começou a ser vendido em 1912, mas foi deixado de lado no tratamento da insônia em 1962, quando os famosos benzodiazepínicos foram introduzidos no mercado (como o diazepam).

A primidona, uma medicação relacionada ao fenobarbital, até hoje é usada como alternativa no tratamento do tremor essencial. Mas tem pouca eficácia como antiepiléptico.

A carbamazepina, uma droga também bastante antiga, descoberta em 1953, foi inicialmente usada, e até hoje ainda é usada, para tratar neuralgia trigeminal. A carbamazepina ainda é usada hoje em dia para tratamento de alguns transtornos psiquiátricos.

A fenitoína foi a segunda droga antiepiléptica a ser descoberta, em 1908. Começou a ser usada como antiepiléptico, no entanto, quase 30 anos antes do fenobarbital, em 1938. 

Antes destas drogas mencionadas acima, usava-se para tratamento das crises epilépticas os brometos, sais compostos de um metal (o mais famoso deles sendo o potássio) e bromo. Os brometos foram introduzidos no século XIX para o tratamento de epilepsia até a chegada da fenitoína e do fenobarbital. Em 1975, pararam de ser comercializados por seus efeitos tóxicos (interessante que esta droga ainda é usada hoje para tratamento de epilepsia em cães).

O ácido valpróico é a medicação antiepiléptica mais antiga, tendo sido descoberta em 1882, sendo um análogo do ácido valérico, encontrado na valeriana. No entanto, suas propriedades anticonvulsivantes (ainda hoje usadas) somente foram descobertas em 1962, por acaso (era usado como veículo, substância para facilitar a absorção de outras substâncias, de certas medicações tidas como antiepilépticas). O ácido valpróico ainda hoje é usado também no tratamento profilático de enxaqueca. 

A etossuximida é uma medicação mais nova, e sua indicação principal são as crises de ausência típica em crianças, pois tem um perfil de efeitos colaterais bem melhor que o ácido valpróico, a segunda linha de tratamento nestes casos.

Há muitas outras medicações para epilepsia, e que diferentemente das citadas acima, que foram descobertas por acaso, foram desenvolvidas para este fim, e cujo mecanismo de ação é parcialmente ou totalmente conhecido.

Assim, temos:

1. A oxcarbazepina, um análogo da carbamazepina
2. A fosfenitoína, um análogo da fenitoína com menos efeitos colaterais
3. A lamotrigina
4. O topiramato
5. O divalproato de sódio, um análogo do ácido valpróico usado mais como profilático de enxaqueca
6. O piracetam, pouco usado como antiepiléptico por conta de sua baixa eficácia
7. O levetiracetam, ainda não disponível no Brasil
8. O clobazam, um benzodiazepínico com excelentes propriedades antiepilépticas
9. A vigabatrina, que devido ao seu perfil severo de efeitos colaterais, é usado principalmente na síndrome de West e na síndrome de Lennox-Gastaut
10. O felbamato
11. A tiagabina
12. A gabapentina, mais usada no tratamento da dor e como terceira linha no tratamento do tremor essencial
13. A pregabalina, mais usada no tratamento da dor neuropática
14. A acetazolamida, medicação descoberta em 1953, e que possui indicações específicas em epilepsia

Outros tratamentos como a dieta cetogênica e a estimulação vagal, sobre os quais poderemos posteriormente, são meios não medicamentosos de tratamento antiepiléptico, usados no entanto nas formas refratárias ou graves de epilepsia. 

Os vários tipos de crises epilépticas focais

Quem não conhece e quando ouve falar de crise epiléptica, pensa logo na famosa crise tônico-clônica generalizada, a chamada convulsão, com abalos generalizados, perda de consciência, saída de saliva e de urina e confusão após. Mas estas formas de crises são apenas uma dos vários tipos diferentes de crises epilépticas que uma pessoa pode sofrer. Sim, nosso cérebro é bastante versátil.

Cada região do cérebro cuida, mais ou menos, de uma ou várias funções. Assim, o lobo frontal é responsável pelas funções executivas, como planejamento, atenção, abstração, memória operacional (aquela que usamos para lembrar uma coisa por alguns minutos, e esquecemos após), e outras funções. Mas no lobo frontal, há também as funções motoras do corpo, e várias outras funções, como o comportamento e a linguagem.

O lobo parietal esquerdo relaciona-se com a linguagem e com a sensibilidade do lado direito do corpo; já o lobo parietal direito relaciona-se com funções mais complexas, como a capacidade de se localizar no espaço (orientação visuoespacial), além das chamadas funções sensoriais superiores, como a capacidade de reconhecer uma parte do corpo como própria, a capacidade de discriminar dois pontos ao mesmo tempo em uma superfície do corpo, a capacidade de reconhecer letras e números escritos na mão esquerda, a capacidade de reconhecer coisas colocadas na mão esquerda, a capacidade de determinar qual objeto é mais pesado quando colocados nas mãos, etc.

O lobo temporal relaciona-se com a memória, mas mais que isso, relaciona-se com a olfação (sim, seu lobo temporal tem a ver com a capacidade de sentir e discriminar cheiros e odores), com experiências e emoções relacionadas a elas, e mesmo com a audição (uma parte externa do lobo temporal recebe informações das vias auditivas e vestibulares, ou seja, relacionadas com o labirinto).

Já o lobo occipital relaciona-se com a visão e todas as suas complexidades. 

Assim, uma crise epiléptica que se inicia no lobo occipital pode ser caracterizada por manchas, objetos, cores e luzes coloridas no campo visual; mas também outras coisas mais bizarras, como de repente ver as coisas maiores ou menores (respectivamente, macropsia e micropsia), ver as coisas em câmera lenta, ver as imagens distorcidas, e outras alterações mais complexas.

Crises do lobo temporal podem dar sensações olfativas anormais, como cheiro de esgoto ou borracha queimada, podem produzir sensações de sair do próprio corpo, de visitar mundos diferentes, podem produzir êxtase (vide Dostoievsky), podem criar sensações de medo ou prazer extremos, ou podem produzir as famosas crises parciais complexas, onde há alteração sem perda de consciência com olhar parado e movimentos automáticos de partes do corpo. Outras crises do lobo temporal podem constituir-se de tontura, zumbido ou mesmo alucinações auditivas (estas crises são raras).

Crises frontais podem produzir as mesmas crises parciais complexas, mas podem levar a alterações comportamentais, crises de movimentação anormal ou abalos localizados em um braço, perna ou rosto (do lado contrário ao foco), crises de virada (crises versivas) do olho e/ou cabeça para qualquer lado, ou crises de posturas anormais de membros. Pode haver também alterações de linguagem se o foco está à esquerda.

Crises parietais podem produzir alterações de linguagem se o foco é à esquerda, ou sensações estranhas de um lado do corpo (contrário à lesão), crises versivas ou outras formas de crise.

As crises descritas acima são as crises focais, parciais, originadas de focos em cada um destes lobos, e que geralmente permanecem nestes locais. Claro que muitas destas crises podem evoluir para uma crise generalizada, a convulsão, a que chamamos de crises parciais com generalização secundária.


terça-feira, outubro 02, 2012

Epilepsia do lobo temporal

Voltamos ao assunto Epilepsia. Mas para saber mais, antes de discutirmos o tema proposto acima, vá a este  link bem curtinho para entender o que é epilepsia, crise epiléptica e convulsão.

Bem, observe o lobo temporal do cérebro:

O lobo temporal possui, didaticamente, duas partes, a parte externa, chamada e neocortical, e a parte interna, ou mesial (vem da palavra medial, que quer quiser próximo ao meio, mais ao centro do que outras partes). A porção neocortical, que pertence ao neocórtex ou córtex evolutivamente mais novo, é a parte externa, lateral, mais distante do meio do cérebro do lobo temporal. Lesões desta porção do lobo temporal podem produzir crises epilépticas, as chamadas crises temporais neocorticais. 

http://virtualpsy.locaweb.com.br/adm/img2/Lobo_Frontal.jpg
Mas estas são menos frequentes que as crises da porção mesial, mais antiga, ligada ao sistema límbico e ao sistema olfativo (leia aqui e aqui) para entender mais sobre o sistema límbico e o olfato, e sua conexões com o lobo temporal. 

A porção mesial é mais epileptogênica, ou seja, suas lesões produzem crises epilépticas com mais facilidade, por conta de vários motivos, entre eles as características celulares das estruturas do local e as necessidades metabólicas intensas. Fora que as estruturas que compõem a porção mais interna, mesial, do lobo temporal são estruturas que produzem descargas epilépticas com mais facilidade quando lesionadas.

Entre as estruturas, encontra-se o hipocampo, sobre o qual já falamos  neste blog (leia mais aqui), e que tem esse nome por conta de sua forma semelhante à de um cavalo-marinho (hipocampo) em corte.

A epilepsia do lobo temporal é a forma mais comum de epilepsia no adulto, e suas manifestações clínicas são variadas.

A crise mais comum é a chamada crise parcial complexa, ou CPC, onde há uma alteração da consciência, sem desmaio, precedida a maior parte das vezes por um mal-estar mal definido no abdome, como que uma azia, ou um odor de borracha ou algo queimando que somente o paciente sente (uma alucinação olfativa, produzida pela estimulação de uma estrutura chamada de uncus do hipocampo). Logo vem a alteração de consciência podendo haver automatismos, ou seja, movimentos repetitivos sem propósito da boca, língua, mãos, ou pernas. O paciente pode sentir antes também uma sensação de estar saindo do corpo, ou como que um ambiente novo fosse de repente desconhecido (jamais-vù) ou que uma situação nova já tivesse ocorrido com o paciente antes (dejá-vù), ou sensações estranhas, ou uma sensação de prazer ou medo intensas, antes da alteração de consciência. Após a crise, pode haver retorno à normalidades, geralmente com algum grau de confusão mental, ou pode haver generalização da crise, ou seja, o paciente pode apresentar uma crise convulsiva com perda de consciência, e abalos generalizados do corpo (a crise mais conhecida pelo leigo).

As causas de epilepsia do lobo temporal variam, podendo ser desde traumas cerebrais, tumores, derrames, ou mesmo idiopáticas (sem causa definida ou conhecida) até a famosa esclerose mesial temporal.

A esclerose mesial temporal, ou EMT, uma forma de, digamos, cicatriz das estruturas internas do lobo temporal que pode ocorrer em várias situações, envolve o hipocampo, e é a causa mais comum de epilepsia do lobo temporal.

Observe abaixo:

http://1.bp.blogspot.com/_5w7Fz_h2xQg/TH9-PziMgJI/AAAAAAAAGRg/S6-gaKARe4M/s1600/Pesquisa+multidisciplinar+avan%C3%A7a+o+conhecimento+sobre+a+epilepsia+do+lobo+temporal+mesial.jpg
Esta é uma figura de uma ressonância mostrando, à direita com uma seta laranja, um hipocampo menor do que o do outro lado. Compare com a figura abaixo, um desenho mais nítido do que ocorre patologicamente falando:

https://encrypted-tbn1.gstatic.com/images?q=tbn:ANd9GcRRJ9GmpTkZa6CIexU1sQe20LDg1kn4lBCQx9BXcpeWT9YgNa5iLw
Observe que à direita há uma diminuição do hipocampo (compare com a figura acima) com aumento do espaço negro acima, ou seja, o ventrículo cheio de líquido (líquor). Uma cicatrização leva a diminuição da massa cerebral, e há, logo, aumento dos compartimentos de líquido ao seu redor.

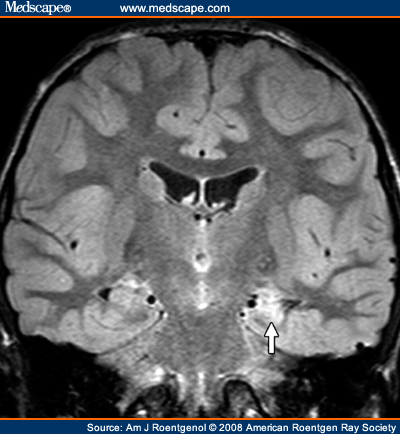
Observe abaixo mais uma forma de esclerose mesial temporal:

http://img.medscape.com/fullsize/migrated/578/879/ajr578879.fig4.gif
Observe que nesta figura, a seta demonstra o hipocampo esquerdo (do lado direito da figura) mais esbranquiçado do que do outro lado, o que sugere inflamação ou cicatrização, ou seja, esclerose. Em termos patológicos, esclerose nada mais é do que uma cicatriz ou uma inflamação já com sinais de cicatrização.

Observe mais abaixo:

http://www.lasse.med.br/mat_didatico/lasse1/textos/henrique01_arquivos/image003.jpg
Já este paciente acima não apresenta esclerose mesial temporal, mas um cisto (a massa bem branca nas figuras acima, do lado direito da figura ou esquerdo do paciente, sugerindo líquido) que causa epilepsia do lobo temporal.

Ou seja, há várias causas para os sintomas compatíveis com epilepsia do lobo temporal. E como determinar se o quadro é de epilepsia do lobo temporal e suas causas?

Primeiro, há a necessidade da consulta médica formal em consultório para diagnosticar o caso como epilepsia. Após, pode-se solicitar um exame de imagem, como uma tomografia ou uma ressonância magnética (esta sempre melhor para ver lesões do lobo temporal) e um eletroencefalograma.

O resto, somente seu médico pode decidir.


terça-feira, março 06, 2012

Perguntas comuns que os pacientes fazem - Estou sem tomar meu remédio para convulsão. E agora?

Essa situação muitas vezes é uma sinuca de bico, pois deixa tanto o médico como o paciente em situação difícil. Mas vamos tentar explicar de forma que todos entendamos, e do começo. 

Crise epiléptica é uma descarga elétrica abrupta e contínua de um conjunto de neurônios no cérebro, causada por várias situações. Os neurônios, como já explicado em algumas partes deste blog, funcionam através de condução de corrente elétrica (que é tão pequena que só pode ser "vista" pelo eletroencefalograma se for amplificada). E temos, em geral, neurônios que possuem neurotransmissores excitatórios, que levam a ativação de outras células, e neurônios que possuem neurotransmissores inibitórios, que inibem a ativação celular. Isso é necessário para termos um equilíbrio elétrico no cérebro. 

Em algumas situações, temos predomínio de neurônios excitatórios, ou temos defeitos neuronais que os levam a produzir descargas elétricas em excesso, sem controle, a maior parte destes defeitos de causa genética. 

Após um AVC, por exemplo, ou um trauma craniano, pode haver formação de cicatrizes e perda neuronal, levando à agregação de neurônios excitatórios em determinada parte do cérebro sem a devida modulação por neurônios inibitórios, o que leva às crises. Em outras situações, lesões neuronais por uso crônico de álcool, drogas, lesões como infecções cerebrais (meningite ou encefalite), neurocisticercose (bicho da carne de porco) ou doenças genéticas, podem levar a crises epilépticas por descargas anormais no cérebro.

Mas algumas vezes o paciente pode ter uma crise isolada, causada ou por diminuição ou excesso de açúcar no sangue, ou por excesso de álcool ou drogas, ou por trauma craniano isolado sem lesões na tomografia ou ressonância, ou por febre em crianças abaixo de 5 anos ou em pacientes com lesões cerebrais, ou mesmo sem causa definida (idiopática). Quando a crise é única, isolada, sem outras após, damos a esta crise o nome de crise epiléptica única, e dependendo da causa, em geral não damos medicações antiepilépticas para estes pacientes. Mas é claro, isso depende da opinião do médico que assiste o paciente.

Quando crises se repetem, independente de causas, ou seja, quando as crises ocorrem de forma espontânea, damos o nome de epilepsia. E esses casos necessitam de medicações antiepilépticas.

Há várias medicações antiepilépticas no mercado, com suas indicações específicas, seus efeitos colaterais e suas dosagens específicas. O neurologista saberá dizer qual a melhor medicação para você, e em qual dose.  

E estas medicações devem ser tomadas até quando? Isso depende de várias coisas. Depende da idade em que as crises começaram, do tipo de crise e de síndrome epiléptica (muitas síndromes têm nome e, sabendo-se classificar estas crises, sabe-se mais ou menos sua evolução na maior parte dos pacientes), depende de haver ou não lesão cerebral nos exames de imagem, depende de como está o eletroencefalograma quando o paciente está sem crises (interictal), etc... São tantas variáveis que somente um médico assistindo um paciente ao longo das consultas saberá  concluir o melhor plano de tratamento para cada paciente. E deve-se lembrar a máxima que diz que "Cada caso é um caso".

Mas, e se, de repente, eu parar a medicação? Digamos, fui viajar e esqueci de pedir mais receita, ou de comprar a medicação. Ou faltei à consulta e estou sem medicação? Ou decidi parar mesmo, por que estou cansado de tomar remédio?

Aí a coisa muda e o caldo engrossa! 

Uma orientação que damos aos pacientes é nunca parar a medicação de forma abrupta, súbita. A parada de forma súbita pode levar a mais crises, que podem se tornar incontroláveis, podendo somente ser controladas em pronto-socorro, ou levar a crises que ocorrem sem intervalo livre de crise entre elas, ou seja, uma crise atrás da outra, um quando de emergência a que chamamos de status epilepticus

A parada da medicação deve ser lenta, programada, feita por médico experiente, e somente quando indicada. Mas você pode estar se perguntando neste exato momento - mas eu estou sem crises há um tempão. Qual o problema de parar a medicação?

Isso pode ser um engano seu. Você pode estar sem crise por que a medicação as está controlando, ou seja, está evitando as crises de vir. Lembre-se do que falei agora há pouco - há vários tipos de crises e de síndromes epilépticas, e uma não é igual à outra. E a presença de lesões cerebrais na ressonância ou tomografia de crânio e um eletroencefalograma como ondas epilépticas quando o paciente está sem crise (interictal) pode falar a favor da manutenção da medicação. Nestes casos, a parada da medicação pode levar à falta de controle das crises. 

Só se deve parar a medicação antiepiléptica se o médico assim achar que deve, e nas condições expostas pelo médico. A parada deve ser gradual e lenta. Mas e se o remédio estiver dando efeitos colaterais? Aí, mesmo assim, o médico deve ser urgentemente avisado, e a retirada deve ser feita com apoio médico, para evitar mais problemas. Nunca retire a medicação sozinho sem avisar seu médico. Em alguns casos, fazemos a retirada com o paciente internado, para dar mais segurança ao paciente a sua família. E se for necessária a medicação, entra-se com outra mais tolerável pelo paciente.

O que eu peço a vocês, pacientes, é que nunca deixem faltar suas medicações, e nunca, mas nunca, deixem de tomar uma dose achando que não vai fazer falta ou dar problema. Os remédios têm meia-vida, ou seja, o tempo médio de disponibilidade de metade da dose deles no sangue. Muitas medicações têm meia-vidas de menos de 8 horas, o que significa que após 8 horas, não há mais medicação, ou há pouca concentração da mesma no sangue, e a próxima tomada pode demorar para fazer efeito. Daí para uma crise para quem estava há meses ou anos sem crises é um pulo.

E sempre conversem com seu médico sobre suas dúvidas em relação às medicações antiepilépticas. Ninguém melhor do que ele para os orientar. 


quinta-feira, janeiro 26, 2012

Para que serve o vídeoeletroencefalograma ou vídeoEEG?

Em primeiro lugar, você tem de saber para que serve um eletroencefalograma (EEG). E para isso, peço que leia antes este tópico deste blog, para saber mais (aqui).

Em certas situações, somente o EEG não ajuda no diagnóstico da causa e do tipo de síndrome epiléptica. Também, certos pacientes apresentam crises que não são epilépticas (convulsões) (leia mais sobre isso aqui). Estes pacientes podem ter crises de desmaios (ou síncopes [leia mais aqui]), que muitas vezes simulam uma crise epiléptica. Outras vezes, alguns pacientes apresentam o que chamamos de pseudocrises (pseûdo, do grego, significa falso, segundo este site), ou seja, crises que parecem mas não são crises epilépticas. Na maior parte das vezes, uma pseudocrise é uma crise de ansiedade, e tem características próprias que podem ser bem discernidas por que conhece (neurologistas experientes).

Então, para poder diagnosticar casos difíceis, quando temos dúvidas se o que estamos diante de é ou não uma crise epiléptica, e para melhor caracterização de crises epilépticas para diagnóstico e tratamento mais diferenciados, recorremos ao vídeoEEG.

O vídeoEEG é um exame mais longo que o EEG, durando de 1 dia até 1 semana, a depender do caso. O paciente geralmente é internado em uma unidade de vídeoEEG, e os eletrodos são colocados em sua cabeça, como no EEG (veja abaixo):

http://people.brandeis.edu/~sekuler/imgs/rwsEEG.jpg
Esta é uma montagem bastante completa de um vídeoEEG. 

Mas ao contrário do EEG, onde somente o técnico vê o  paciente, e talvez o médico se chegar a tempo ou quiser acompanhar o exame, o paciente no vídeoEEG é filmado 24 horas por dia, manhã, tarde e noite. O filme é visto por médicos, e comparado aos traçados do EEG obtidos durante o exame. 

Observe um exemplo de visualização de um vídeoEEG:

http://www.nihonkohden.de/typo3temp/pics/7255951749.jpg
Observe os traçados à esquerda e a paciente sendo filmada à direita.

Com este método, pode-se caracterizar os traçados do EEG, correlacioná-los com os movimentos do paciente, e saber se os movimentos vêm de alterações elétricas cerebrais ou não, e se vêm, de onde vêm. É um exame de muita importância.

Importante também saber que no caso de um exame destes, geralmente as medicações dos pacientes são retiradas ou são diminuídas suas doses, para que se possa, produzindo crise em um ambiente controlado e seguro, saber-se de onde as crises estão vindo. Isto não deve assustar nem o paciente e nem o familiar, e caso o diagnóstico seja dado logo, o paciente poderá receber alta e ter suas medicações de volta sem riscos.

O paciente durante o exame é continuamente monitorado por enfermagem competente e preparada, 24 horas por dia. 

Mais informações você pode encontrar neste link externo.


segunda-feira, outubro 17, 2011

Para que servem os anticonvulsivantes?

Como o próprio nome indica, os anticonvulsivantes são usados primeiramente para tratar e evitar crises epilépticas (as famosas convulsões). Mas acontece que os mecanismos de ação destas medicações são tão diversos, especialmente das drogas mais antigas, como carbamazepina, fenitoína, fenobarbital e ácido valpróico, que acabam por servir para várias outras condições além de convulsões. É disso que falarenos agora.

É claro, a princípio de conversa, que deixo a cargo única e exclusivamente do seu médico a prescrição ou a troca de medicações anticonvulsivantes (DAE, como estas medicações serão chamadas a partir de agora). Nunca se auto-medique, nunca aceite sugestão de leigos quanto a medicações, e nunca indique uma medicação de qualquer tipo a ninguém se você não tiver licença para tal, ou seja, se você não for médico. Lembre-se que os efeitos de medicações em seu corpo podem ser muito devastadores se mal indicados, e somente um médico pode prescrever ou trocar uma medicação.

Os anticonvulsivantes usados no mercado brasileiro atualmente podem ser ordenados como se segue:
Fenobarbital, fenitoína, carbamazepina, oxcarbazepina, ácido valpróico, divalproato de sódio, clobazam, lamotrigina, topiramato, gabapentina, pregabalina, vigabatrina, felbamato, acetazolamida, clonazepam. Há várias outras drogas, como o levetiracetam e a zonisamida, mas que não está ainda disponíveis no Brasil. Seus nomes comerciais não serão divulgados neste blog.


Bem, dito isso, vamos aos fatos. As DAE são medicações cheias de indicações por terem muitos mecanismos de ação, alguns ainda desconhecidos. Algumas destas drogas foram descobertas por acaso, como o fenobarbital, há quase 100 anos, e que durante muito tempo foi usada como calmante, antes de ser usada como anti-epiléptico. Outras medicações foram literalmente inventadas, como a oxcarbazepina, a lamotrigina e o topiramato.

A fenitoína pode ser usada para alguns tipos de dor, como a dor neuropática, por exemplo, assim como a carbamazepina e a oxcarbazepina, que podem ser usadas para dor causada pela neuropatia diabética e pela neuralgia do trigêmeo. Além disso, a carbamazepina pode ser usada como calmante em pacientes psiquiátricos com agressividade, como em certos tipos de retardo mental.

Outras duas medicações muito usadas para dor em neuropatia periférica, diabética, ou outros tipos de dor neuropática (a dor produzida por lesão do sistema nervoso) são a gabapentina e a pregabalina. A gabapentina pode ser usada como calmante, assim como o clonazepam e o clobazam, medicações que podem ser usadas para convulsão e para dormir, por serem de uma classe mais nova, a dos benzodiazepínicos.

O ácido valpróico e o divalproato de sódio podem ser usados para quadros psiquiátricos e para certos tipos de dor de cabeça, como a migrânea (enxaqueca) ou a cefaleia em salvas. A lamotrigina e o topiramato podem também ser usados para dor de cabeça, dor neuropática, dor facial ou quadros psiquiátricos.

A vigabatrina e o felbamato, por seus efeitos colaterais mais graves, são drogas anti-epilépticas de uso restrito em certos casos, somente, como a síndrome de Lennox-Gastaut, uma síndrome epiléptica grave em pacientes jovens com certos tipos de síndromes adquiridas antes, ao nascimento, ou logo após ele.

Aqui só falamos de indicações neurológicas e psiquiátricas. Indicações em outras áreas podem existir.

Lembre-se sempre - nunca se auto-medique. Nunca tome medicações por conta própria. Nunca indique ou tome medicações indicadas por leigos. Lembre-se da máxima - cada caso é um caso, e o seu pode ser bem diferente do seu parente, vizinho ou amigo.

E vá sempre a um médico caso não se sinta bem.

terça-feira, setembro 13, 2011

O que é disritmia cerebral?

Não é raro um paciente, geralmente mais velho (na faixa dos seus 40 anos ou mais) me falar que quando criança tinha disritmia cerebral. Mas o que é isso?

Disrritmia cerebral é o antigo nome dado para alterações cerebrais vistas no eletroencefalograma (veja aqui), com ou sem crises epilépticas. Muitos destes pacientes que portavam disritmia cerebral tinham (ou têm) crises epilépticas (vá aqui para saber mais). Mas muitos tinham somente alterações benignas (já que muitos pacientes com enxaqueca ou outros tipos de cefaleia podem demonstrar alterações benignas no eletroencefalograma e não terem crises) ou eram diagnosticados com epilepsia sem alterações verdadeiras no eletroencefalograma.

Portanto, disritmia é um termo ultrapassado. Mas você pode usar este termo para falar de sua história anterior de saúde para seu médico entender melhor, mas saiba que já não é usado mais.

sexta-feira, março 18, 2011

Crise convulsiva - primeiros socorros

Uma crise convulsiva é um evento catastrófico e perturbador, tanto para quem sofre como para quem assiste. Especialmente se quem tem a crise é um parente ou amigo próximo. Por isso mesmo deve-se saber cuidar do paciente durante e após a crise, para prevenir acidentes e doenças causadas pela aspiração pulmonar de secreções.

Uma crise convulsiva é caracterizada por abalos musculares difusos com perda total da consciência, sialorreia (baba), mordedura de língua com sangramento, e eventualmente laceração lingual, e incontinência urinária (o paciente urina na calça). Após a crise, é comum e natural o paciente ficar sonolento, confuso, e mesmo agressivo, o que pode durar horas.

Na crise, se o paciente estiver sentado ou em pé e você estiver junto dele, ajude-o a cair, amortecendo a queda. Coloque o paciente de lado, com a cabeça pendendo para baixo, de modo a fazer cair a língua para fora e impedir a mesma de entupir a entrada de ar (não coloque os dedos na boca do paciente para livrar a garganta da língua - além de anti-higiênico, o paciente pode contrair a mandíbula fortemente e lesar gravemente seus dedos). Com o paciente nessa posição, imediatamente coloque objetos macios ao seu redor e embaixo de sua cabeça para evitar traumas, como travesseiros ou almofadas. Evite contato com objetos pontiagudos ou duros, o que pode machucar o paciente. Não segure o pescoço do paciente, para eviatr fraturas que podem complicar o quadro, e não segure os braços ou pernas do paciente, pois ele ou você podem sair lesados desse evento. Ao invés, deixe-o se batendo até a crise acabar.

A crise deve durar cerca de 1 minuto. Após acabar, chame imediatamente uma ambulância. Uma crise que dure mais de 3 a 5 minutos é uma emergência médica, e deve ser socorrida por médicos ou no hospital o mais rápido possível.

Se somente você estiver em casa com o paciente, mantenha sempre a calma, o que é essencial nessas horas, e chame o serviço de atendimento médico tão logo a crise acabe. Caso esteja você e mais outras pessoas, solicite a uma delas (maior de idade) que acione o serviço de atendimento médico de urgência.

Lembre-se: Se você é epiléptico, tome suas medicações corretamente, conforme a prescrição médica, e evite perder ou deixar faltar medicação, ou perder horário de tomada, o que pode fatalmente desencadear crises.